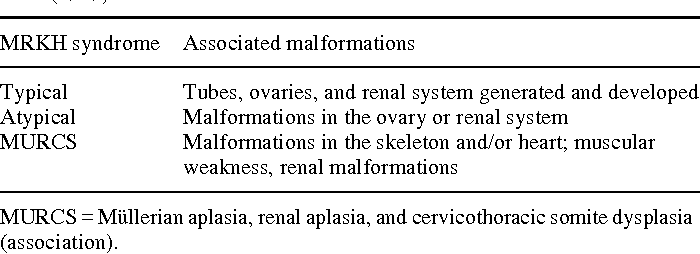
MURCS sendromu, Müllerian agenezi (Mayer-Rokitansky-Küster-Hauser – MRKH tipi) ile birlikte böbrek anomalileri ve servikotorasik vertebral anomalilerin birlikte görüldüğü kompleks doğuştan malformasyon sekansıdır.
Açılım ve Bileşenler
Harf
Açılım
Anomali Tipi
M
Müllerian duct aplasia / hypoplasia
Uterus ve 2/3 proksimal vajina yokluğu → Rokitansky sekansı
U
Uterovaginal agenesis
Aynı kompleksin parçası
R
Renal agenesis veya ektopi
Tek taraflı böbrek yokluğu ya da pelvik ektopi
C
Cervical vertebral anomalies
Servikotorasik füzyon anomalileri (C5–T1 arası)
S
Somite dysplasia
Özellikle Klippel–Feil sekansı (kısa boyun, düşük saç çizgisi, boyun hareket kısıtlılığı)
Epidemiyoloji ve Kalıtım
Sporadik (%95) – kalıtsal formu nadirdir.
Bazı olgularda WNT4, LHX1, HNF1B, TBX6 gibi genlerle ilişki bildirilmiştir.
Kadın karyotipi (46,XX), gonad fonksiyonu normaldir (ovaryumlar sağlamdır).
Patogenez
Embriyogenezde 4–6. hafta civarında intermediate mezodermden gelişen
Müller kanal sistemi,
metanefrik böbrek,
ve somitlerden oluşan servikotorasik vertebralar aynı dönemde farklılaşır.
Bu dönemdeki bir gelişim bozukluğu üç yapının birden etkilenmesine neden olur → MURCS sekansı.
Klinik Özellikler
Sistem
Bulgular
Genital
Vagina 2/3 proksimal kısmı yok → vajinal agenezi Uterus hipoplazisi / yokluğu (Rokitansky sekansı) Sekonder amenore yerine primer amenore