METAKROMATİK LÖKODİSTROFİ (MLD)
(Arilsülfataz A eksikliği – Sülfatid depo hastalığı – Lizozomal Sfingolipidoz)
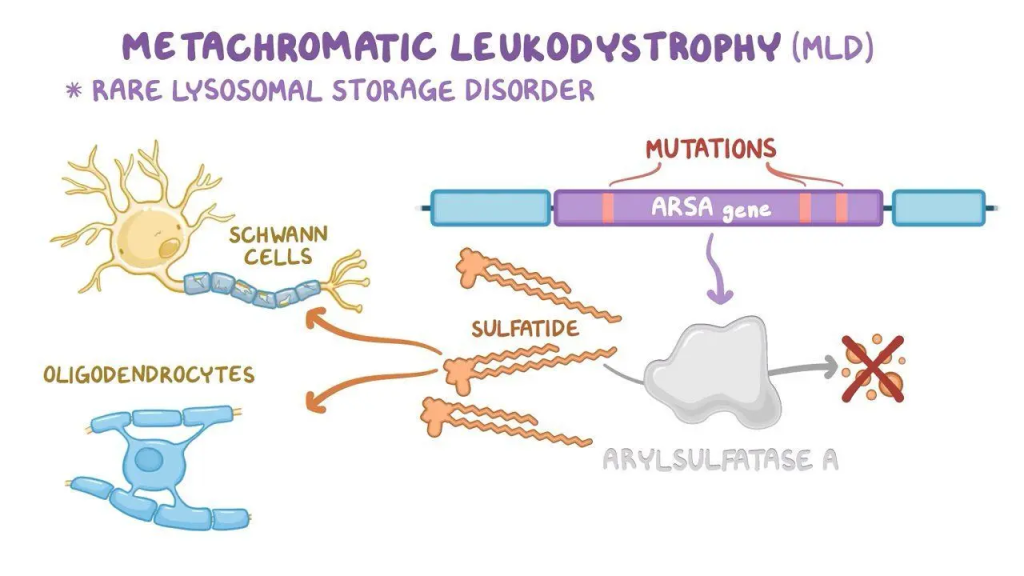
Temel Tanım
| Özellik | Açıklama |
|---|---|
| Hastalık grubu | Lizozomal depo hastalığı (Sfingolipidoz) + Lökodistrofi |
| Patoloji tipi | Demyelinizasyon + nörodejenerasyon (hem MSS hem PSS tutulumu) |
| Biriken madde | Sülfatid (galaktosil-sülfatid) |
| Eksik enzim | Arilsülfataz A (ASA) |
| Aktivatör kofaktör | Saposin B (eksikliği de MLD-benzeri tablo yapar) |
| Kalıtım tipi | Otozomal resesif (ARSA geni, 22q13.31) |
| Temel patoloji | Oligodendrosit ve Schwann hücrelerinde sülfatid birikimi → demyelinizasyon |
| Boyanma özelliği | Toluidin mavisi ile metakromatik granül birikimi (morumsu renk değişimi) |
Normal Sfingolipid Yolu (Bozulma Noktası)
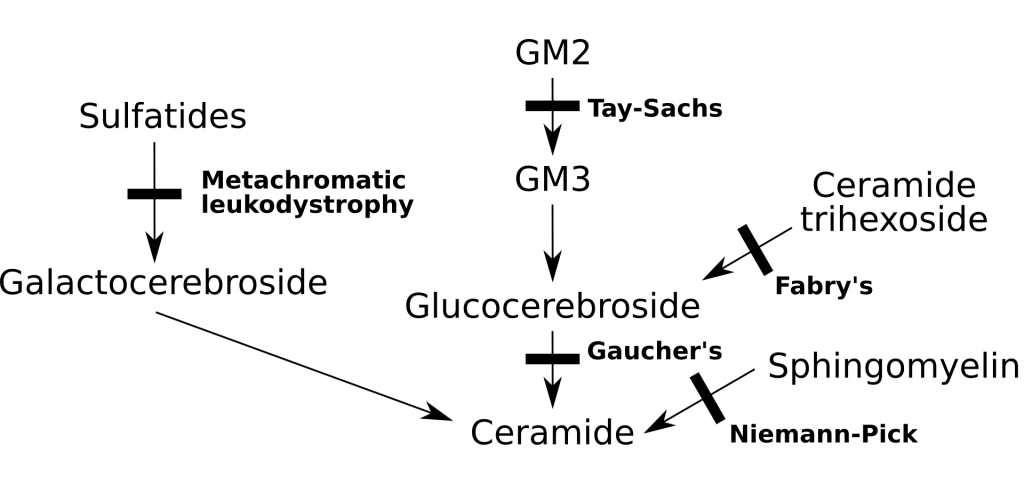
Normalde: Sfingomiyelin → Galaktosilseramid → Sülfatid → (Arilsülfataz A) → Galaktosilseramid + Sülfat
MLD’de: Arilsülfataz A eksikliği → Sülfatid birikir → miyelin kılıf yıkımı → demyelinizasyon
Patofizyoloji Detayları
| Mekanizma | Sonuç |
|---|---|
| Sülfatid birikimi | Oligodendrosit ve Schwann hücrelerinde toksisite |
| Miyelin kılıf hasarı | Beyaz cevherde “tigroid pattern” demiyelinizasyon |
| Lizozomal doluluk | Makrofajlarda metakromatik granül oluşumu |
| Saposin B eksikliği | “MLD-benzeri tablo”, arilsülfataz A aktivasyonu bozulur |
| ARSA psödoeksikliği | Enzim düşük görünür ama MLD tablosu gelişmez (taşıyıcıların %7–15’inde) |
Klinik Formlar ve Özellikleri
| Form | Başlangıç yaşı | Klinik Özellikler | Yaşam süresi / Seyir |
|---|---|---|---|
| Geç infantil (klasik, %60) | 1–3 yaş | Gelişim geriliği, yürüme kaybı, hipotoniden spastisiteye geçiş, konvülsiyon, körlük | 3–5 yaşa kadar ölüm |
| Juvenil form | 3–10 yaş | Okul başarısında düşme, davranış bozukluğu, bilişsel gerileme, ilerleyici motor kayıp | Başlangıçtan 10–15 yıl sonra ölüm |
| Yetişkin form | ≥16 yaş | Psikiyatrik belirtiler (şizofreni benzeri), demans, ataksi, yavaş ilerleyiş | 10–30 yıl, yavaş progresyon |
Ana Klinik Bulgular
| Sistem | Bulgular |
|---|---|
| Motor | Kas zayıflığı, hipotoniden spastisiteye geçiş, yürüme kaybı, genu recurvatum |
| Refleksler | DTR ↓ veya yok |
| Kas-iskelet | Kas atrofisi, kuadriparezi |
| Görme | Optik atrofi → körlük |
| Nörolojik | Miyoklonik nöbetler, nistagmus, koma |
| Bilişsel | Zeka geriliği, demans |
| Son dönem | Yatalaklık → 1. dekadda ölüm (infantil formda) |
Tanı Basamakları
| Test | Bulgular |
|---|---|
| ARSA enzim aktivitesi (kan / fibroblast) | %10’un altında → tanı koydurucu |
| İdrar sülfatid | ↑ (MLD ile psödo-MLD ayrımı için kritik) |
| MRI | Beyaz cevherde yaygın demiyelinizasyon – “Tigroid pattern” |
| Histokimya | Toluidin mavisiyle metakromatik granülasyon |
| Elektron mikroskopi | Soğan zarı benzeri lameller yapı |
| Genetik analiz | ARSA mutasyonu (200’den fazla varyant) |
| Saposin B analizi | Eğer ARSA normal ama tablo var ise → Saposin B eksikliği düşünülür |
Psödoeksiklik (False Deficiency)
- Toplumun %7–15’inde görülür.
- Enzim aktivitesi düşük görünür ama sülfatid metabolizması normaldir.
- Bu kişiler MLD fenotipi geliştirmez.
- Tanıda idrar sülfatid testi ile gerçek MLD’den ayrılır.
Tedavi Yaklaşımları (2024 güncel)
| Tedavi | Açıklama / Durum |
|---|---|
| Semptomatik (palyatif) | Kas spazmı, ağrı, konvülsiyon, yutma güçlüğü yönetimi |
| HSCT / Kemik iliği nakli | Sadece semptom öncesi veya çok erken dönemde etkili |
| Gen Tedavisi – Atidarsagene autotemcel (Lenmeldy / Libmeldy) | 2020 EMA, 2024 FDA onaylı • CD34+ kök hücrelere ARSA geni ekleniyor • Presemptomatik geç infantil / erken juvenil MLD’de etkili • Sinir sistemi progresyonunu durdurabilir |
| ERT / SRT / EET | Klinik araştırma aşamasında (enzim veya substrat modifikasyonu) |
| Prognoz | Infantilde kötü, gen tedavisi erken dönemde uygulanırsa uzun dönem sağkalım bildirildi |
Moleküler / Deneysel Tedavi Mekanizması (Lenmeldy)
- CD34+ hematopoetik kök hücreler hastadan alınır.
- Ex vivo ortamda fonksiyonel ARSA geni lentiviral vektörle eklenir.
- Modifiye hücreler tekrar hastaya enjekte edilir.
- Bu hücreler beyin ve periferde mikrogliyalara dönüşerek enzimi salgılar.
- Lizozomal sülfatid yıkımı yeniden başlar → demiyelinizasyon durur.
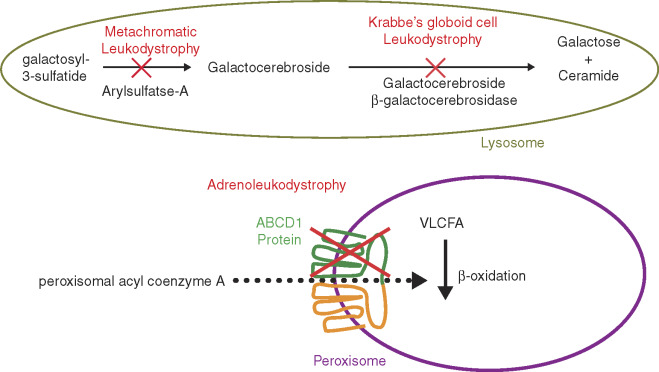
Ayırıcı Tanılar (Beyaz Cevher Hastalıkları)
| Hastalık | Enzim | Depo madde | Ayırt edici özellik |
|---|---|---|---|
| MLD | Arilsülfataz A | Sülfatid | Metakromatik granül, MSS+PSS tutulumu |
| Krabbe | β-Galaktoserebrosidaz | Galaktoserebrosid | Globoid hücreler, daha erken başlangıç |
| Adrenolökodistrofi | Peroksizomal enzim | VLCFA | Adrenal yetmezlik + demiyelinizasyon |
| Canavan | Aspartoasilaz | N-asetilaspartat | “Spongy” beyin yapısı, makrosefali |
| Pelizaeus–Merzbacher | PLP1 mutasyonu | Yok | X’e bağlı, nistagmus + ataksi |
Özet Kutusu
| Klinik ipucu | Düşündürür |
|---|---|
| “Metakromatik boyanan granüller” | MLD |
| “Toluidin mavisiyle morumsu granüller” | MLD |
| “ARSA aktivitesi <10%, idrarda sülfatid ↑” | MLD |
| “Psikiyatrik bulgular + demiyelinizasyon” | Adult tip MLD |
| “Saposin B eksikliği ama ARSA normal” | MLD-benzeri tablo |
Lökodistrofiler Karşılaştırması
| Hastalık | Enzim | Depo madde | Başlangıç | Klinik | Prognoz |
|---|---|---|---|---|---|
| MLD | Arilsülfataz A | Sülfatid | 1–3 yaş | Demiyelinizasyon, hipotonik paraparezi | Kötü |
| Krabbe | β-Galaktoserebrosidaz | Galaktoserebrosid | <1 yaş | Spastisite, irritabilite, globoid hücre | Kötü |
| Adrenolökodistrofi | Peroksizomal enzim | VLCFA | 5–10 yaş | Adrenal yetmezlik + demans | Orta |
| Canavan | Aspartoasilaz | N-asetilaspartat | Bebeklik | Makrosefali, spastisite | Kötü |
Metakromatik lökodistrofi ( MLD ) , lökodistrofiler ailesinde ve sfingolipid metabolizmasını etkilediği için sfingolipidozlar arasında yer alan bir lizozomal depo hastalığıdır . Lökodistrofiler, merkezi ve periferik sinir sistemleri boyunca sinir liflerinin etrafında yalıtkan görevi gören yağlı örtü olan miyelinin büyümesini ve/veya gelişimini etkiler . MLD, serebrosid sülfat birikimini içerir . Metakromatik lökodistrofi, çoğu enzim eksikliği gibi, otozomal resesif kalıtım modeline sahiptir .
Belirtiler ve semptomlar
Lipid metabolizmasını etkileyen diğer birçok genetik bozukluk gibi, MLD’nin de geç infantil , juvenil ve yetişkin olmak üzere çeşitli formları vardır .
- 1-MLD’nin en yaygın formu olan (%50-60) geç infantil formda , etkilenen çocuklar genellikle 15-24 aylıkken, yaşamın ilk yılından sonra yürümede zorluk çekmeye başlarlar. Belirtiler arasında kas kaybı ve güçsüzlüğü, kas sertliği , gelişimsel gecikmeler, körlüğe yol açan ilerleyici görme kaybı, konvülsiyonlar , yutma bozukluğu, felç ve bunama bulunur. Çocuklar komaya girebilir . Tedavi edilmezse, bu MLD formuna sahip çoğu çocuk 5 yaşına kadar, genellikle çok daha erken ölür.
- 2-MLD’nin juvenil formu (3-10 yaş arası başlangıç) olan çocuklarda hastalık genellikle okul performansında bozulma, zihinsel gerileme ve bunama ile başlar ve ardından geç infantil forma benzer ancak daha yavaş ilerleyen semptomlar gelişir. Ölüm yaşı değişken olmakla birlikte, genellikle semptomların başlangıcından itibaren 10-15 yıl içinde gerçekleşir. Bazı hastalar başlangıçtan sonra birkaç on yıl daha yaşayabilir. Son zamanlardaki bir eğilim, hastalığın erken juvenil (3-7 yaş) ve geç juvenil formlarını birbirinden ayırmaya çalışmaktır. Genellikle, erken juvenil hastalarda ilk semptomlar motor becerilerde gerileme olurken, geç juvenil hastalarda ilk olarak bilişsel gerileme görülür.
- 3-Yetişkin formu genellikle 16 yaşından sonra başlar ve yaşamın 4. veya 5. on yılında ortaya çıkar ve psikiyatrik bir bozukluk veya ilerleyici demans olarak kendini gösterir. Yetişkin başlangıçlı MLD, genellikle geç infantil ve juvenil formlarından daha yavaş ilerler ve on yıl veya daha uzun süren uzun bir seyir izler.
Palyatif bakım, semptomların çoğuna yardımcı olabilir ve genellikle yaşam kalitesini ve ömrünü uzatır.
Taşıyıcıların enzim seviyeleri aile popülasyonlarına kıyasla düşüktür (“normal” seviyeler aileden aileye değişir) ancak düşük enzim seviyeleri bile vücudun sülfatidini işlemek için yeterlidir.
Nedenler

Bozulan yolu gösteren diyagram
MLD doğrudan arilsülfataz A (ARSA) enziminin eksikliğinden kaynaklanır ve lökositlerde normal kontrollerin %10’undan daha az enzim aktivitesi ile karakterize edilir. Ancak, yalnızca ARSA enzim aktivitesinin analizi tanı için yeterli değildir; normal kontrollerin %5~20’si olan enzim aktivitesi ile karakterize edilen ARSA psödoeksikliği MLD’ye neden olmaz. Bu enzim olmadan, sülfatidler vücudun birçok dokusunda birikir ve sonunda sinir sisteminin miyelin kılıfını tahrip eder . Miyelin kılıfı, sinir liflerini koruyan yağlı bir örtüdür. Bu olmadan, beyindeki sinirler ( merkezi sinir sistemi – MSS) ve diğer şeylerin yanı sıra hareket kabiliyetiyle ilgili kasları kontrol eden periferik sinirler ( periferik sinir sistemi – PNS) düzgün çalışmayı bırakır.
Arilsülfataz A, enzimatik olmayan bir proteinli kofaktör olan saposin B (Sap B) tarafından aktive edilir . Arilsülfataz A enzim seviyesi normal ancak sülfatidler hala yüksek olduğunda (yani enzim aktive olmadığı için parçalanmıyorlarsa), ortaya çıkan hastalık, MLD’ye benzer şekilde görülen saposin B eksikliğidir. Saposin B eksikliği çok nadirdir, geleneksel MLD’den çok daha nadirdir. Mevcut olan enzim normal bir verimlilik seviyesine “etkinleştirilmemiştir” ve sülfatidleri parçalayamaz, bu da tüm aynı MLD semptomlarına ve ilerlemesine neden olur.
2011 tarihli bir çalışma, sülfatidin toksik olmadığı için MLD’den tamamen sorumlu olmadığını ileri sürmüştür. Asil grubu çıkarılmış sülfatid olan lizosülfadidin, in vitro sitotoksik özellikleri nedeniyle rol oynadığı öne sürülmüştür .
Genetik
Metakromatik lökodistrofi otozomal resesif kalıtım gösterir.
MLD, otozomal resesif kalıtım modeline sahiptir . Doğum başına kalıtım olasılıkları şu şekildedir:
- Her iki ebeveyn de taşıyıcı ise:
- Çocukların %25’i (4’te 1) bu hastalığa sahip olacak
- Çocukların %50’si (4’te 2’si) taşıyıcı olacak, ancak etkilenmeyecek
- Çocukların %25’i (4’te 1) MLD’den ari olacak – taşıyıcı olmayan etkilenmemiş çocuk
- Ebeveynlerden biri etkilenmişse ve biri MLD’den arınmışsa:
- %0 (0) çocukta bu bozukluk olacak – yalnızca bir ebeveyn etkileniyor, diğer ebeveyn her zaman normal gen veriyor
- Çocukların %100’ü (4’te 4) taşıyıcı olacak (ancak etkilenmeyecek)
- Ebeveynlerden biri taşıyıcı, diğeri ise MLD’den arınmışsa:
- Çocukların %50’si (4’te 2’si) taşıyıcı olacak (ancak etkilenmeyecek)
- Çocukların %50’si (4’te 2) MLD’den ari olacak – taşıyıcı olmayan etkilenmemiş çocuk
Bu sıklıklara ek olarak, nüfusun %7-15’ini etkileyen bir ‘sahte’ eksiklik de bulunmaktadır. [ 9 ] [ 10 ] Sahte eksikliği olan kişilerde, etkilenen bir durumları olmadığı sürece herhangi bir MLD sorunu görülmez. Mevcut tanı testleriyle, sahte eksiklik düşük enzim seviyeleri olarak rapor edilir, ancak sülfatid normal şekilde işlendiğinden MLD semptomları görülmez. Bu olgu, Yenidoğan Taraması’na yönelik geleneksel yaklaşımları altüst ettiğinden , yeni tarama yöntemleri geliştirilmektedir.
Tanı
Klinik muayene ve MRI genellikle MLD tanısında ilk adımlardır. MRI, MLD’yi gösterebilir, ancak doğrulayıcı bir test olarak yeterli değildir. MLD için en iyi biyokimyasal test, doğrulayıcı idrar sülfatid testiyle birlikte ARSA-A enzim düzeyi kan testidir. İdrar sülfatid, MLD ile psödo-MLD kan sonuçlarını ayırt etmek için önemlidir. Genomik dizileme de MLD’yi doğrulayabilir, ancak MLD’ye neden olduğu bilinen 200’den fazla mutasyondan muhtemelen daha fazlası vardır ve henüz MLD’ye atfedilmediği için bu durumlarda yine de bir biyokimyasal test gereklidir.
Yenidoğan taraması
MLD Vakfı, 2017 sonlarında resmi olarak bir yenidoğan tarama girişimi başlattı. Tarama geliştirme çalışmaları, 2010’ların başında Washington Üniversitesi’nde Profesör Michael H. Gelb tarafından başlatıldı. Nisan 2016’da Washington eyaletinde kimliği belirsiz bir pilot çalışma başlatıldı. Olumlu sonuçlar, MLD’nin New York eyaletinde ScreenPlus tarafından belirlenen bebek araştırma projesine dahil edilmesini sağladı ve projenin şu anda 2021’in ilk çeyreğinde başlatılması planlanıyor.
Tedavi
Şu anda semptomatik geç infantil hastalarda veya ileri semptomlarla başlayan juvenil ve erişkin başlangıçlı hastalarda MLD için onaylı bir tedavi bulunmamaktadır . Semptom öncesi hastalar ve bu rahatsızlığa sahip bazı diğer hastalar için bir tedavi mevcuttur .
Semptomatik hastalar genellikle ağrı ve semptom yönetimine odaklanan klinik tedavi alırlar. Semptom öncesi geç infantil MLD hastaları ve semptom öncesi veya hafif semptomlar gösteren juvenil veya yetişkin MLD hastaları, hastalığın merkezi sinir sistemindeki ilerlemesini yavaşlatabilecek kemik iliği naklini ( kök hücre nakli dahil ) düşünebilirler. Ancak, periferik sinir sistemindeki sonuçlar daha az çarpıcı olmuştur ve bu tedavilerin uzun vadeli sonuçları karışıktır.
2020 yılında Avrupa Tıbbi Ajansı , Avrupa’da infantil ve juvenil metakromatik lökodistrofi formlarının tedavisi için hücre terapisi ilacı atidarsagene autotemcel’i (Libmeldy) onayladı. 2024 yılında ABD Gıda ve İlaç Dairesi (FDA), pre-semptomatik geç infantil, pre-semptomatik erken juvenil veya erken semptomatik juvenil metakromatik lökodistrofi tedavisinde kullanılmak üzere atidarsagene autotemcel’i (Lenmeldy) onayladı.
Semptom öncesi hastalar, “gen terapisi” adı verilen bir tür ileri tıp yöntemi olan atidarsagene autotemcel ile tek bir tedaviyle iyileştirilebilir. Bu tür bir ilaç, genleri vücuda aktararak çalışır. atidarsagene autotemcel’in aktif maddesi CD34+ kök hücreleridir. Bunlar hastanın kendi kemik iliğinden veya kanından alınır. Daha sonra işlevsel ARSA oluşturmak için genin bir kopyasını içerecek şekilde modifiye edilirler. Hücrelerin genin aktif bir kopyasını içerdiği doğrulandıktan sonra, hastanın kemik iliğine enjekte edilirler. CD34+ hücreler, diğer kan hücresi türlerini üretmek için bölünebilir.
Araştırma yönleri
Şu anda, özellikle geç infantil hastalarda klinik deneyler kullanılarak çeşitli tedavi seçenekleri araştırılmaktadır. Bu tedaviler arasında gen terapisi , enzim replasman tedavisi (ERT), substrat indirgeme tedavisi (SRT) ve potansiyel olarak enzim güçlendirme tedavisi (EET) yer almaktadır. Klinik deneylere ek olarak, devam eden birkaç klinik öncesi gen terapisi araştırma projesi daha bulunmaktadır.
METAKROMATİK LÖKODİSTROFİ (MLD)
Arilsülfataz A eksikliği – Sülfatid depo hastalığı
Genel Bilgiler
| Özellik | Açıklama |
|---|---|
| Hastalık grubu | Lizozomal depo hastalığı – Sfingolipidozlar |
| Etkilenen madde | Sülfatid (galaktosil-sülfatid) |
| Eksik enzim | Arilsülfataz A (ASA) |
| Biriken madde | Sülfatidler (sülfatlı galaktosilseramid) |
| Depo yeri | Oligodendrositler, Schwann hücreleri, makrofajlar |
| Sonuç | Demyelinizasyon + nörodejenerasyon |
| Kalıtım tipi | Otozomal resesif |
| Sorumlu gen | ARSA geni (22q13.31) |
Patogenez
Normalde:
Galaktosilseramid sülfat → (Arilsülfataz A) → Galaktosilseramid + Sülfat
MLD’de:
- Arilsülfataz A eksikliği → sülfatid lizozomlarda birikir.
- Bu birikim özellikle beyin beyaz cevherinde ve periferik sinirlerde olur.
- Sonuç:
- Merkezi sinir sisteminde demiyelinizasyon
- Periferik sinirlerde iletim yavaşlaması
- Nöronal dejenerasyon
Biriken sülfatidler “metakromatik” boyanır (örneğin toluidin mavisi ile).
Klinik Özellikler
| Sistem / Alan | Bulgular |
|---|---|
| Motor sistem | Kas güçsüzlüğü, hipotoniden spastisiteye ilerleyen tablo |
| Refleksler | DTR’ler azalır veya kaybolur |
| Yürüyüş | Bozulur → “genu recurvatum” (diz hiperekstansiyonu) gelişir |
| Kas-iskelet | Kas erimesi, yatalaklık, paraparezi/kuadriparezi |
| Göz | Optik atrofi, nistagmus |
| Nöbetler | Miyoklonik nöbetler sık |
| Kognitif | Zeka geriliği, kişilik değişiklikleri, demans |
| Sonuç | İlerleyici nörodejenerasyon → 1. dekadda ölüm |
Klinik Tipleri
| Tip | Başlangıç | Klinik seyir | Ortalama yaşam süresi |
|---|---|---|---|
| Geç infantil tip (klasik, %60–70) | 1–3 yaş | Gelişim geriliği, yürüme bozukluğu, spastisite, nöbetler | <10 yıl |
| Juvenil tip | 4–12 yaş | Daha yavaş ilerler, davranış değişiklikleri, spastisite | 10–20 yıl |
| Erişkin tip | >16 yaş | Psikiyatrik belirtiler (şizofreni benzeri), demans, ataksi | Değişken |
Tanı
| Test | Bulgular |
|---|---|
| Enzim analizi | Lökosit veya fibroblastlarda arilsülfataz A aktivitesi ↓ |
| İdrar sülfatid testi | ↑ Sülfatid atılımı |
| Beyin MR | Yaygın beyaz cevher demiyelinizasyonu (“tigroid pattern”) |
| Histoloji (sinir / beyin dokusu) | “Metakromatik” granüller (toluidin mavisiyle kahverengi/mor) |
| Elektron mikroskopi | Soğan zarı benzeri lameller yapılar |
| Genetik analiz | ARSA mutasyonu ile doğrulama |
Ayırıcı Tanı
| Hastalık | Ayırıcı Özellik |
|---|---|
| Krabbe hastalığı (Globoid hücreli lökodistrofi) | Enzim: β-galaktoserebrosidaz; globoid hücreler, daha erken başlangıç |
| Adrenolökodistrofi | Peroksizomal defekt, çok uzun zincirli yağ asitleri (VLCFA) birikir, adrenal yetmezlik eşlik eder |
| Pelizaeus-Merzbacher | PLP1 mutasyonu, X’e bağlı, nistagmus ve ataksi ön planda |
| MLD | Arilsülfataz A eksikliği, metakromatik boyanma, periferik nöropati + demiyelinizasyon birlikte |
Tedavi
| Yaklaşım | Açıklama |
|---|---|
| Destek tedavi | Fizyoterapi, antikonvülzanlar, beslenme desteği |
| Kemik iliği nakli (HSCT) | Sadece erken infantil formda yavaş ilerlemeyi durdurabilir |
| Gen tedavisi / ERT | Araştırma aşamasında (arilsülfataz A replasmanı ve gen transferi çalışmaları) |
| Prognoz | Kötü – özellikle erken başlangıçlı formlarda ilk dekadda ölüm |
Patoloji Özeti
| Özellik | Bulgular |
|---|---|
| Biriken madde | Sülfatid (galaktosil-sülfatid) |
| Birikim yeri | Oligodendrosit, Schwann hücresi, makrofaj |
| Boyanma özelliği | Toluidin mavisiyle metakromatik renk değişimi |
| Histolojik görünüm | “Metakromatik granüller” (mor-kahverengi granülasyon) |
Püf Noktaları
| Klinik ipucu | Tanı |
|---|---|
| “Beyaz cevherde sülfatid birikimi + demiyelinizasyon + metakromatik boyanma” | MLD |
| “Genu recurvatum + DTR kaybı + hipotonik paraparezi” | MLD |
| “Toluidin mavisi ile boyanmış sinirlerde mor granüller” | MLD |
| “Demiyelinizasyon + periferik nöropati” | MLD (hem MSS hem PSS tutulumu) |
Özet Tablo:
| Özellik | MLD |
|---|---|
| Eksik enzim | Arilsülfataz A |
| Biriken madde | Sülfatid (sülfatlı galaktosilseramid) |
| Tutulum | Beyin beyaz cevheri + periferik sinir |
| Patogenez | Demiyelinizasyon + nörodejenerasyon |
| Boyanma | Metakromatik |
| Klinik | Yürüme bozukluğu, hiperekstansiyon, DTR kaybı, kuadriparezi |
| Prognoz | Kötü (1. dekadda ölüm) |