FARBER HASTALIĞI (Farber Lipogranülomatozu)
Acid ceramidase deficiency — ASAH1-related disorder
Genel Bilgiler
| Özellik | Açıklama |
|---|---|
| Hastalık grubu | Lizozomal depo hastalığı – Sfingolipidozlar |
| Etkilenen metabolit | Seramid (sfingolipid yıkım ürünü) |
| Eksik enzim | Asit seramidaz (ceramidaz) |
| Sorumlu gen | ASAH1 (8p22) |
| Kalıtım tipi | Otozomal resesif |
| Biriken madde | Seramid (özellikle makrofajlar, eklem, cilt, larenks, SSS) |
| Diğer adları | Farber lipogranülomatozu, Seramid depo hastalığı, ASAH1-related disease |
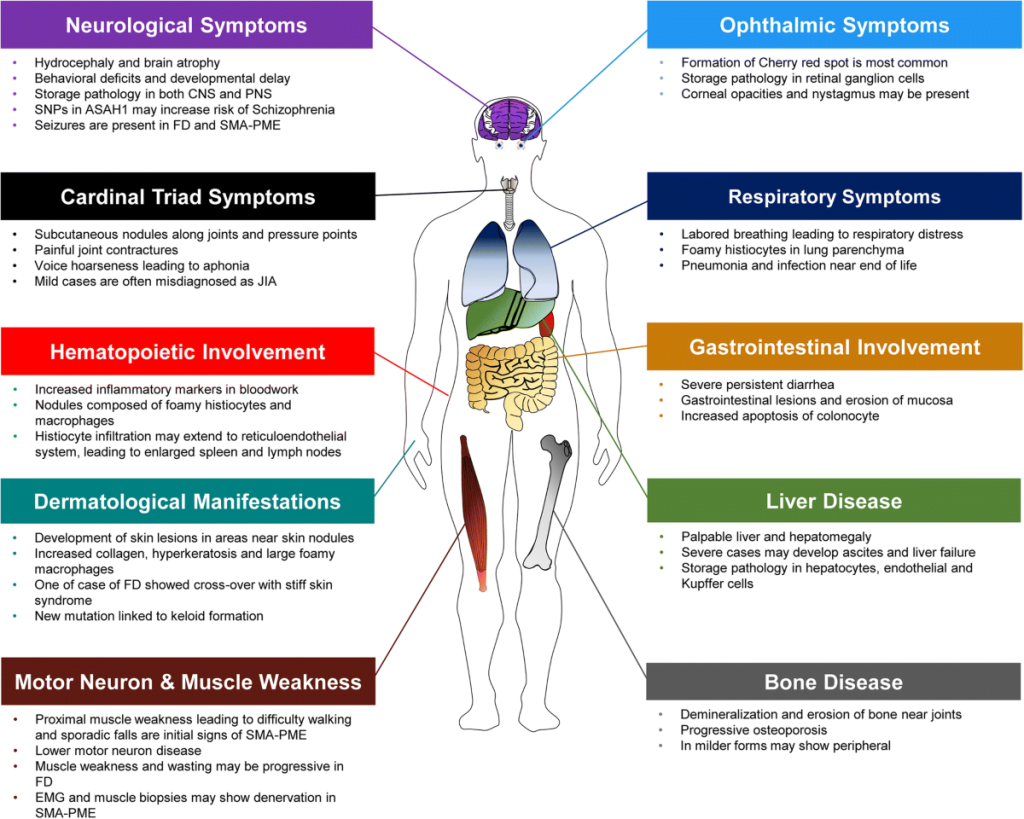
Patogenez
Normal metabolik yol:
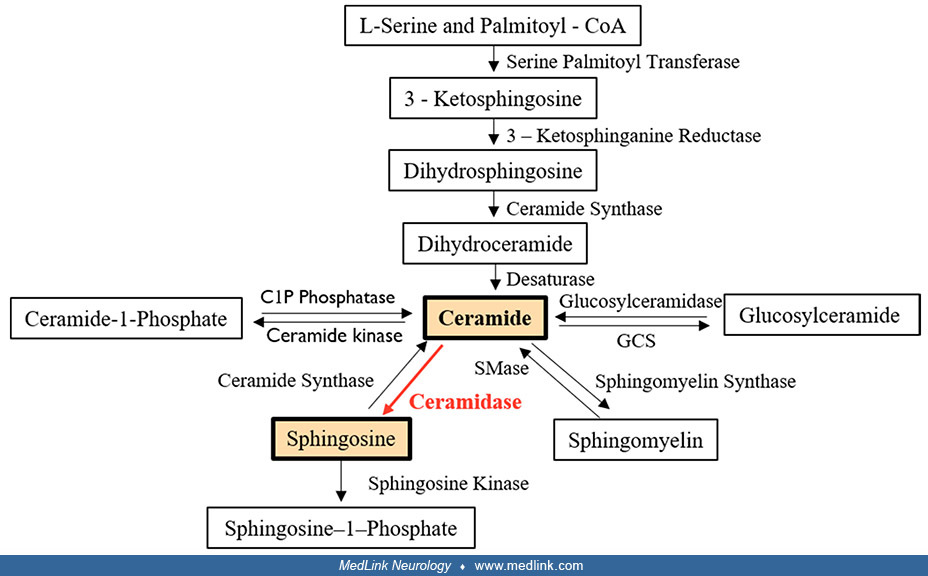
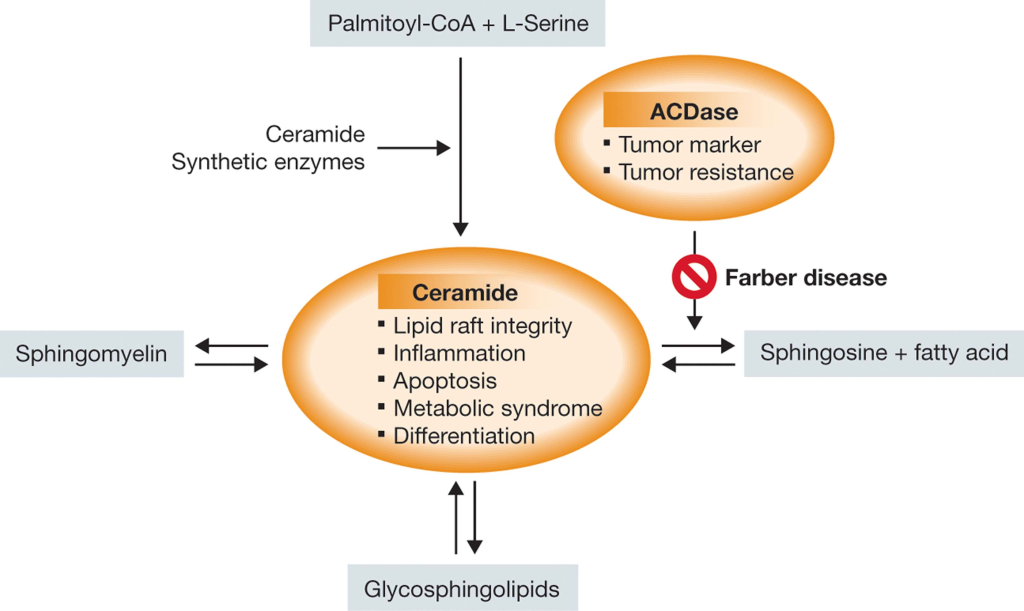
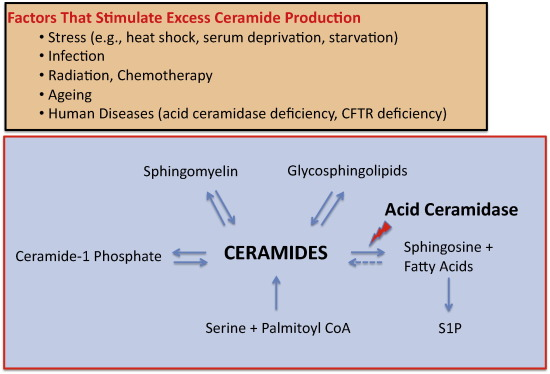
Sfingomiyelin → Seramid → (asit seramidaz) → Sfingozin + yağ asidi
Farber hastalığında:
- Asit seramidaz eksikliği → seramid lizozomlarda birikir
- Bu, makrofaj aktivasyonu + granülomatöz inflamasyona neden olur.
- Eklem, cilt altı, larenks ve sinir dokusu en sık etkilenir.
Klinik Özellikler
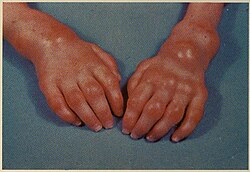
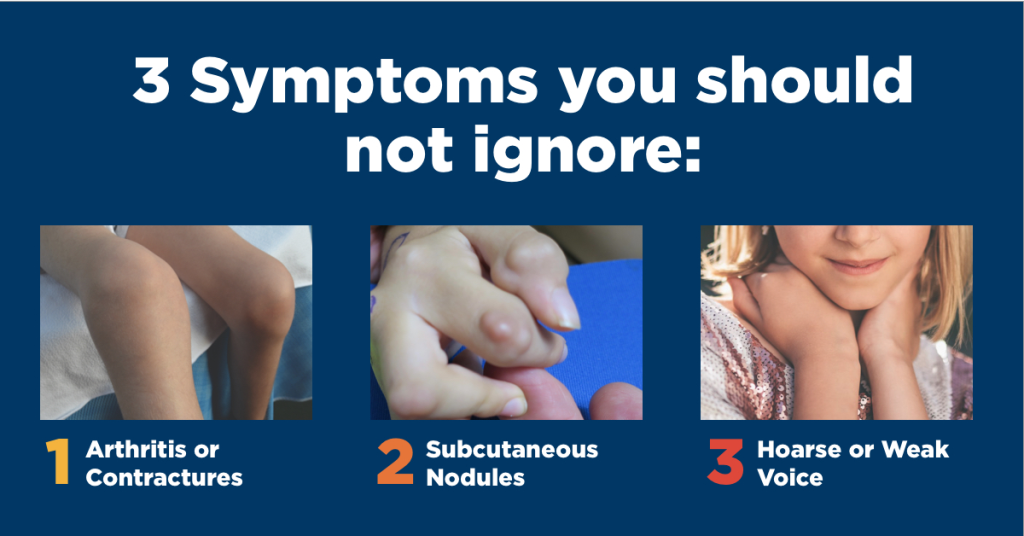
Klasik Triad (patognomonik)
- Subkutan nodüller / lipogranülomlar (özellikle eklem çevresinde, basınç noktalarında)
- Ağrılı artrit / kontraktür
- Kaba ses / disfoni (ses tellerinde nodül veya granülomlar)
Bu triad → Juvenil romatoid artrit (JIA) ile sıklıkla karışır.
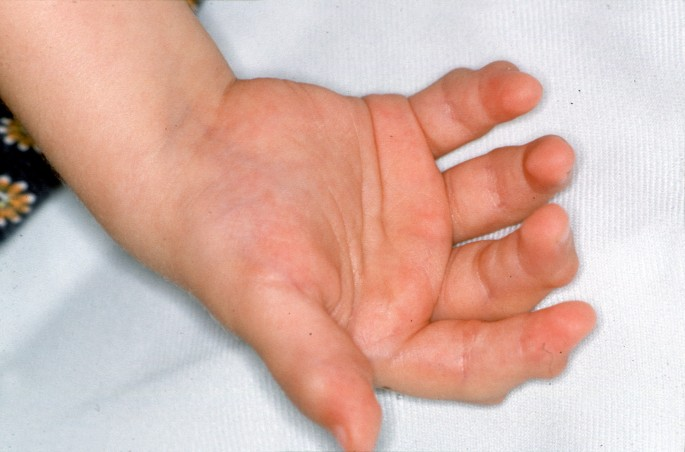
Diğer bulgular
| Sistem | Belirtiler |
|---|---|
| Solunum sistemi | Tekrarlayan pnömoni, solunum sıkıntısı (larenks tutulumu) |
| Sinir sistemi | Gelişim geriliği, kas güçsüzlüğü, nöbetler, hipotoni |
| İskelet sistemi | Eklem deformitesi, osteoliz, kontraktür |
| Cilt | Granülomatöz nodüller, sert subkutan kitleler |
| Karaciğer | Hepatomegali |
| Göz | Kiraz kırmızısı maküla, kornea opasiteleri (nadir) |
| Genel | Gelişememe, inflamatuvar ataklar, sistemik ateş |
Klinik varyantlar / spektrum
| Form | Başlangıç | Özellik | Prognoz |
|---|---|---|---|
| Klasik infantil tip | 0–1 yaş | Ağrılı nodüller, kontraktür, kaba ses | Ölüm genelde <2–3 yaş |
| Juvenil tip | Çocukluk | Daha yavaş ilerler, nörolojik tutulum az | Orta prognoz |
| Geç başlangıçlı (adult) | Ergenlik/erişkin | Larengeal veya eklem bulguları izole olabilir | Hafif |
| Nöronal tip / ASAH1 overlap | Değişken | Spinal musküler atrofi (SMA-PME) benzeri nörodejenerasyon | Değişken, ağır seyreder |
Genetik Özellikler
- ASAH1 geninde >70 farklı patojenik varyant tanımlanmıştır.
- Genotip–fenotip korelasyonu net değildir.
- Aynı gen, spinal musküler atrofi + progresif miyoklonik epilepsi (SMA-PME) sendromuna da neden olabilir → Farber + SMA overlap olguları bildirilmiştir.
Tanı
| Test | Bulgular |
|---|---|
| Enzim aktivitesi (seramidaz) | Lökosit veya fibroblastlarda düşük / yok |
| Moleküler test (ASAH1 sekans analizi) | Tanıyı doğrular |
| Histoloji | Granülomatöz inflamasyon, lipid dolu makrofajlar (“lipogranülom”) |
| Elektron mikroskopi | Lameller inklüzyon cisimcikleri |
| Görüntüleme | Eklem yakınında osteolitik lezyonlar, kontraktürler |
Tedavi
| Tedavi Yaklaşımı | Açıklama |
|---|---|
| Spesifik tedavi | Şu anda onaylanmış ERT (Enzim Replasman Tedavisi) yok, ancak Aceragen firması tarafından rekombinant asit seramidaz (ACG-801) çalışmaları yürütülüyor. |
| Anti-inflamatuvar | IL-6 reseptör inhibitörü Tocilizumab, bazı hastalarda inflamasyonu azaltır. |
| Kemik iliği nakli (HSCT) | Hafif veya orta formlarda granülom ve inflamasyonu geriletebilir; ağır SSS tutulumlu olgularda sınırlı yarar. |
| Destek tedavi | Fizik tedavi, solunum desteği, ses terapisi, enfeksiyon kontrolü. |
Patoloji Özeti
| Özellik | Bulgular |
|---|---|
| Biriken madde | Seramid |
| Birikim yeri | Makrofajlar, eklem kapsülü, larenks, deri |
| Histoloji | Granülomatöz inflamasyon, çok çekirdekli dev hücreler |
| EM | Lameller lizozomal cisimcikler (“soğan zarı” görünümü) |
Prognoz
| Form | Yaşam süresi |
|---|---|
| Klasik infantil tip | Genellikle 2–3 yaş içinde ölüm (solunum komplikasyonu) |
| Juvenil form | Değişken, genç erişkinliğe kadar yaşayabilir |
| Hafif/adult form | Yaşam beklentisi uzun, 50–60 yaşa kadar bildirilen vakalar mevcut |
Klinik Püf Noktaları
| Klinik ipucu | Olası tanı |
|---|---|
| Romatoid artrit benzeri eklem bulguları + subkutan nodüller + kaba ses | Farber hastalığı |
| Granülomatöz nodüller içeren lizozomal depo hastalığı | Farber (tek hastalık) |
| ASAH1 mutasyonu + SMA benzeri nörolojik bulgular | Farber–SMA-PME overlap |
| Sfingolipidozlar içinde “seramid” biriken tek hastalık | Farber hastalığı |
Kısa Karşılaştırma Tablosu (Sfingolipidozlar içinde)
| Hastalık | Eksik Enzim | Biriken Madde | Belirgin Klinik Özellik |
|---|---|---|---|
| Farber | Asit seramidaz | Seramid | Ağrılı eklem nodülleri + kaba ses |
| Fabry | α-Galaktozidaz A | Triheksozilseramid | Anjiyokeratom, nefropati |
| Gaucher | Glukoserebrosidaz | Glukoserebrosid | Kırmızı kâğıt hücre, HSM |
| Niemann–Pick A/B | Sfingomiyelinaz | Sfingomiyelin | Kiraz çekirdeği maküla |
| Krabbe | Galaktoserebrosidaz | Galaktoserebrosid | Spastisite, nörodejenerasyon |
Klinik Hatırlatma
“3 K” – Farber Triadı:
Kontraktür + Kaba ses + deri altı Kitle (nodül)
Farber hastalığı ( Farber lipogranülomatozu , asit seramidaz eksikliği , “Lipogranülomatozis” ve ASAH1 ile ilişkili bozukluklar olarak da bilinir), asit seramidaz enziminin eksikliğinden kaynaklanan son derece nadir, ilerleyici, otozomal resesif bir lizozomal depo hastalığıdır . Asit seramidaz, seramidi sfingozin ve yağ asidine parçalamaktan sorumludur . Enzim eksik olduğunda, bu durum hücrelerin lizozomlarında yağlı materyalin ( seramid adı verilir) birikmesine yol açarak bu bozukluğun belirti ve semptomlarına neden olur.
Belirtiler ve semptomlar
Farber hastalığının belirtileri zamanla gelişir. Belirtilerin başlangıcı ve ne kadar hızlı ilerlediği kişiden kişiye değişir.
En yaygın semptomlar şunlardır:
- Basınç noktalarında ve eklemlerde bulunan, deri altında oluşan şişlikler, aynı zamanda deri altı nodüller, lipogranülomlar veya granülomlar olarak da adlandırılır
- Kontraktürle sonuçlanan ilerleyici hareket aralığı kısıtlamasıyla birlikte şişmiş, ağrılı eklemler
- Ses kısıklığı/ağlama
Farber hastalığı olan bazı bireylerde gözlemlenen diğer semptomlar şunlardır:
- Solunum yolu hastalıkları, örneğin akciğer enfeksiyonları, zor nefes alma, solunum sıkıntısı
- Merkezi sinir sistemi hastalığı, örneğin gelişimsel gecikme , kas güçsüzlüğü, nöbetler
- Sistemik inflamasyon
- Gelişememe
- Kemik hastalığı, örneğin eklem yakınındaki kemiklerin aşınması, osteoporoz , periferik osteoliz
- Büyümüş karaciğer ( hepatomegali )
- Göz hastalığı, örneğin kiraz kırmızısı leke , kornea opaklıkları
Genetik
Farber hastalığı, ASAH1 genindeki varyantlardan kaynaklanır . Bu gen, asit seramidaz enzimini kodlar. Farber hastalığı olan bireylerde, bu genin düzgün çalışmayan iki kopyası bulunur ve bu da enzim eksikliğine yol açar. Farber hastalığına neden olduğu bildirilen 73’ten fazla farklı gen varyantı vardır. Kesin bir genotip-fenotip korelasyonu bilinmemektedir.
Farber hastalığı otozomal resesif olarak kalıtılır . Etkilenen bireyler, her ebeveynden düzgün çalışmayan genin bir kopyasını miras alır. Her ebeveyn taşıyıcı olarak adlandırılır ve düzgün çalışan bir gen kopyasına ve çalışmayan bir gen kopyasına sahiptir. Farber hastalığı olan bireylerin kardeşlerinin de Farber hastalığına yakalanma olasılığı %25, ebeveynleri gibi taşıyıcı olma olasılığı %50 ve etkilenmemiş olma ve taşıyıcı olmama olasılığı %25’tir.
ASAH1 geninin ayrıca ilerleyici miyoklonik epilepsi (SMA-PME) ile birlikte spinal musküler atrofi adı verilen bir duruma neden olduğu bilinmektedir . Farber hastalığı ve SMA-PME ayrı bozukluklar olarak sınıflandırılmıştır, ancak daha yeni vaka raporları her iki bozukluğun da örtüşen semptomlarına sahip bazı bireyleri belirlemiştir. Nöbetleri olmayan SMA semptomlarına sahip bazı bireyler de tanımlanmıştır.
Tanı
Hastalığın başlangıcı genellikle erken bebeklik dönemindedir, ancak yaşamın ilerleyen dönemlerinde de ortaya çıkabilir. Farber hastalığının klasik formuna sahip çocuklarda semptomlar yaşamlarının ilk birkaç haftası ila ayı içinde gelişir. Orta veya hafif formlara sahip bireylerde çocukluk çağının herhangi bir döneminde semptomlar gelişebilir. Bazen Farber hastalığının teşhisi zordur çünkü semptomlar yanlışlıkla Juvenil İdiyopatik Artrit (JIA) olarak teşhis edilebilir. Tanı, ASAH1 geninin moleküler genetik testi veya asit seramidaz enzim aktivitesinin ölçülmesiyle doğrulanır .
Tedavi
Farber hastalığı için hastalığa özgü bir tedavi yoktur. Anti-inflamatuar ilaçların, özellikle tocilizumab’ın (bir interlökin-6 reseptör inhibitörü), bazı hastalarda inflamasyon ve ağrıyı iyileştirdiği gösterilmiştir. Kemik iliği nakli, akciğer veya sinir sistemi komplikasyonları az olan veya hiç olmayan hastalarda granülomları (iltihaplı dokuların küçük kitleleri) ve inflamasyonu iyileştirebilir . Fizik tedavi, solunum desteği ve hareketlilik yardımcıları gibi destekleyici tedavilere ihtiyaç duyulabilir.
Hücreler ve fareler üzerinde yapılan çalışmalar, Farber hastalığı için enzim replasman tedavisinin kavramsal kanıtını göstermiştir. Biyofarmasötik bir şirket olan Aceragen, şu anda 2022 sonlarında klinik bir çalışma planlanan araştırma aşamasındaki bir enzim replasman tedavisi geliştirmektedir.
Prognoz
Farber hastalığının en şiddetli formlarına sahip çocuklar genellikle 2-3 yaşına kadar ölürler. Orta veya hafif formlara sahip bireylerin yaşam beklentisi bilinmemektedir. Farber hastalığıyla yaşayan en yaşlı bireylerin 50’li ve 60’lı yaşlarda olduğu bildirilmiştir.
FARBER HASTALIĞI (Seramid Lipidozu)
| Başlık | Açıklama |
|---|---|
| Hastalık grubu | Lizozomal depo hastalığı (Sfingolipidozlar grubunda) |
| Kalıtım tipi | Otozomal resesif |
| Gen | ASAH1 geni (8p22) |
| Eksik enzim | Seramidaz (asit seramidaz) |
| Biriken madde | Seramid (sfingomiyelinin yıkım ürünüdür) |
| Etkilenen sistemler | Eklem, cilt, sinir sistemi, solunum sistemi (özellikle larenks) |
Patogenez
Normalde:
Sfingomiyelin → Seramid (sfingomiyelinaz ile) → Sfingozin + Yağ asidi (seramidaz ile)
Farber hastalığında seramidaz eksikliği nedeniyle seramid lizozomlarda birikir.
Bu birikim özellikle:
- Makrofajlarda,
- Seroz membranlarda,
- Eklem kapsüllerinde,
- Larenks mukozasında
yoğundur.
Sonuçta granülomatöz inflamasyon, nodül oluşumu ve doku sertleşmesi meydana gelir.
Klinik Bulgular
| Sistem / Bölge | Belirtiler |
|---|---|
| Kas-iskelet sistemi | Ağrılı eklem şişliği, nodül oluşumu, hareket kısıtlılığı; sıklıkla romatoid artrit ile karıştırılır |
| Cilt-altı dokular | Deri altı sert nodüller, özellikle eklemler çevresinde |
| Larenks / ses telleri | Granülom ve nodül oluşumu → kaba ses (disfoni) ve solunum güçlüğü |
| Sinir sistemi | Gelişme geriliği, hipotoni, ilerleyici nörodejenerasyon |
| Akciğer | Tekrarlayan pnömoniler, aspirasyon eğilimi |
| Genel | Büyüme geriliği, kas güçsüzlüğü, kontraktürler |
| Yaşam süresi | Çoğu olgu çocuklukta veya erken ergenlikte kaybedilir (solunum komplikasyonları nedeniyle) |
Klinik Alt Tipler
| Form | Başlangıç | Klinik Özellik | Seyir |
|---|---|---|---|
| Klasik infantil tip (Tip I) | Yenidoğan / ilk yıl | Tipik üçlü: Subkutan nodüller + Artrit + Kaba ses | Erken ölüm (çoğu <10 yaş) |
| Juvenil tip (Tip II) | Çocukluk | Daha yavaş seyir, daha hafif nörolojik tutulum | Daha uzun yaşam |
| Nöronal tip (Tip III) | Geç çocukluk | Nörolojik bulgular ön planda (ataxi, nöbet) | Değişken seyir |
| İzole larengeal form | Çocuk / erişkin | Sadece ses kısıklığı, larengeal nodül | Hafif seyirli |
Tanı
| Yöntem | Bulgular |
|---|---|
| Enzim analizi | Lökosit veya fibroblastlarda asit seramidaz aktivitesi ↓ |
| Histoloji | Granülomatöz doku reaksiyonu, makrofajlarda seramid birikimi |
| Elektron mikroskopi | Lameller inklüzyonlar (soğan zarı görünümü) |
| Genetik test (ASAH1) | Tanıyı kesinleştirir |
Ayırıcı Tanılar
| Hastalık | Ayırt Edici Özellik |
|---|---|
| Romatoid artrit (juvenil) | Romatoid faktör (+), nodül histolojisi granülomatöz değil |
| Niemann–Pick tip A/B | Sfingomiyelin birikir, HSM + kiraz çekirdeği maküla |
| Gaucher hastalığı | Glukoserebrosid birikir, kemik ağrısı, HSM, nörolojik bulgu genelde yok |
| Farber | Eklem nodülleri + kaba ses + seramid birikimi → patognomonik üçlü |
Tedavi
| Yaklaşım | Açıklama |
|---|---|
| Spesifik tedavi | Yok |
| Destek tedavi | Fizik tedavi, solunum desteği, ses terapisi |
| Deneysel | Kemik iliği nakli (HSCT) erken dönemde yapılan olgularda kısmi fayda bildirilmiştir |
| Prognoz | Klasik formda kötü, solunum yolu komplikasyonları ölümcül olabilir |
Püf Noktaları
| Klinik ipucu | Tanı |
|---|---|
| “Romatoid artrit benzeri eklem şişliği + subkutan nodül + kaba ses” | Farber hastalığı |
| “Lizozomal depo hastalıkları içinde granülomatöz reaksiyon yapan tek hastalık” | Farber hastalığı |
| “Ses tellerinde nodül → disfoni” | Farber |
| “Depo maddesi seramid” | Farber (Seramidaz eksikliği) |
Kısa Özet Tablosu
| Hastalık | Eksik Enzim | Depo Madde | Ayırt Edici Klinik Özellik |
|---|---|---|---|
| Farber | Seramidaz | Seramid | Subkutan nodül + Artrit + Kaba ses |
| Fabry | α-Galaktozidaz A | Triheksozilseramid | Anjiyokeratom, renal ve kardiyak tutulum |
| Gaucher | Glukoserebrosidaz | Glukoserebrosid | Kırmızı kâğıt hücreler, HSM |
| Niemann–Pick A/B | Sfingomiyelinaz | Sfingomiyelin | Kiraz çekirdeği maküla, HSM |