FUKOSİDOZ
| Özellik | Açıklama |
|---|---|
| Temel tanım | Lizozomal depo hastalıkları grubunda bir oligosakkaridozdur. Hücre içi glikolipid ve oligosakkaritlerin yıkımı sırasında α-fukosidaz enziminin eksikliği sonucu gelişir. |
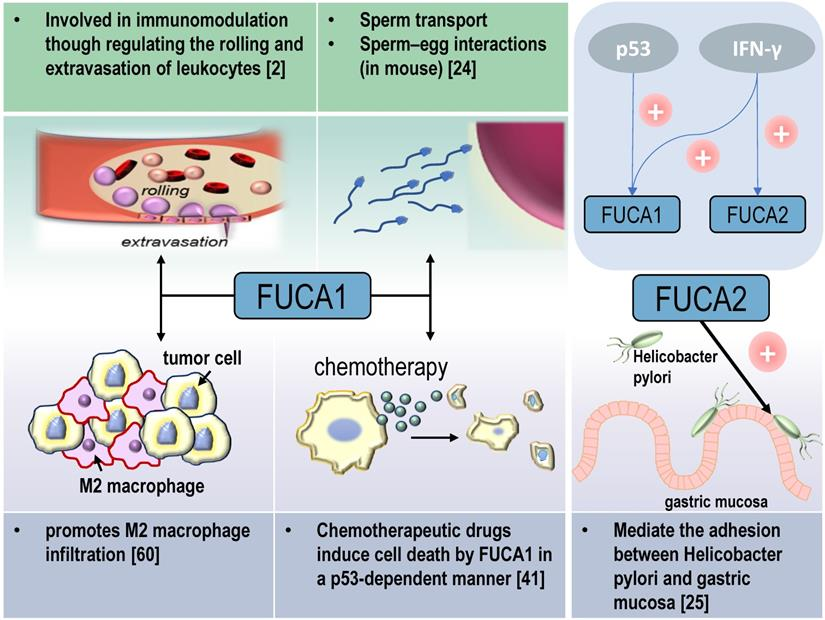
| Kalıtım | Otozomal resesif (FUCA1 gen mutasyonu, 1p36) FUCA FUCA 1; Doku alfa-L-fükozidaz, insanlarda FUCA1 geni tarafından kodlanan bir enzimdir . Alfa-fükozidaz, fükozu parçalayan bir enzimdir . Fukozidoz, dokularda fukoz birikimine neden olan kusurlu alfa-L-fukozidazın neden olduğu otozomal resesif bir lizozomal depo hastalığıdır . Farklı fenotipler arasında nörolojik bozulma, büyüme geriliği, viseromegali ve şiddetli erken formda nöbetler gibi klinik özellikler; daha uzun süre hayatta kalan formda kaba yüz hatları, anjiyokeratoma korporis diffüzum , spastisite ve gecikmiş psikomotor gelişim; ve yine başka bir formda alışılmadık bir spondilometafizeoepifizeal displazi bulunur. FUCA 2; Plazma alfa-L-fükozidaz, insanlarda FUCA2 geni tarafından kodlanan bir enzimdir |
| Eksik enzim | α-fukosidaz |
| Biriken madde | Fukoz içeren glikolipidler, glikoproteinler ve oligosakkaritler |
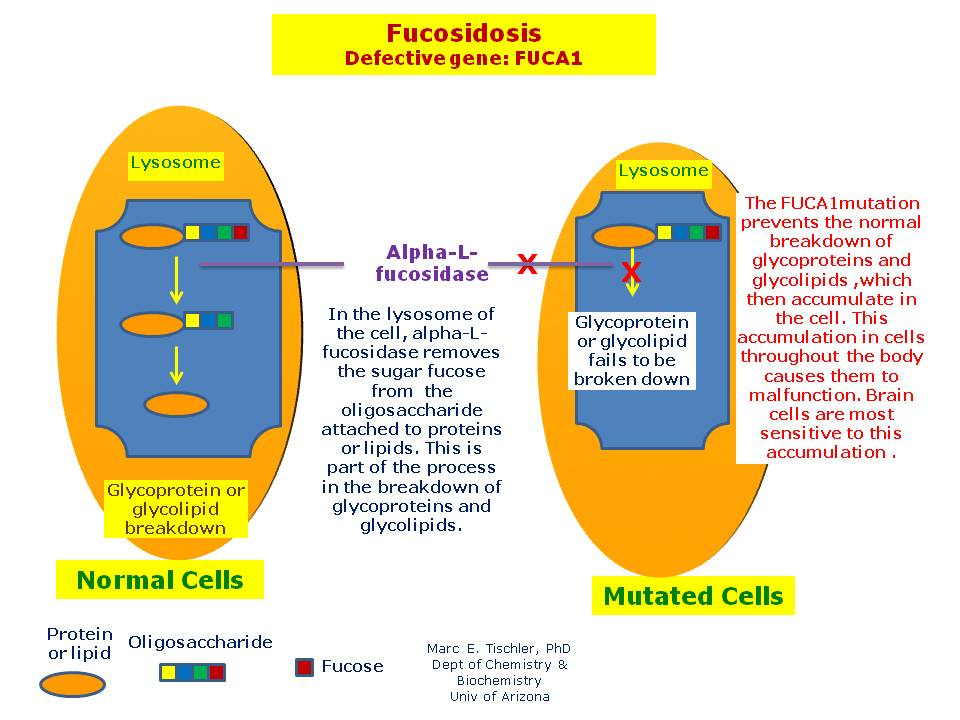
| Patogenez | Fukozun terminal konumda olduğu kompleks glikolipidler lizozomlarda parçalanamaz → hücrelerde vakuoler şişme ve depo oluşumu |
| Başlıca depolanan dokular | Santral sinir sistemi, karaciğer, dalak, kalp, deri ve bağ dokusu |
Klinik Özellikler
| Klinik sistem | Belirtiler |
|---|---|
| Nörolojik | Psikomotor gerileme, nöbetler (konvülziyon), ilerleyici mental retardasyon |
| Yüz iskelet bulguları | “Coarse face” (kaba yüz görünümü), frontal bossing, makroglossi |
| İskelet sistemi | Eklem kontraktürleri, lomber kifoz, disostozis multipleks benzeri deformiteler |
| Hepatik | Hepatosplenomegali (HSM) |
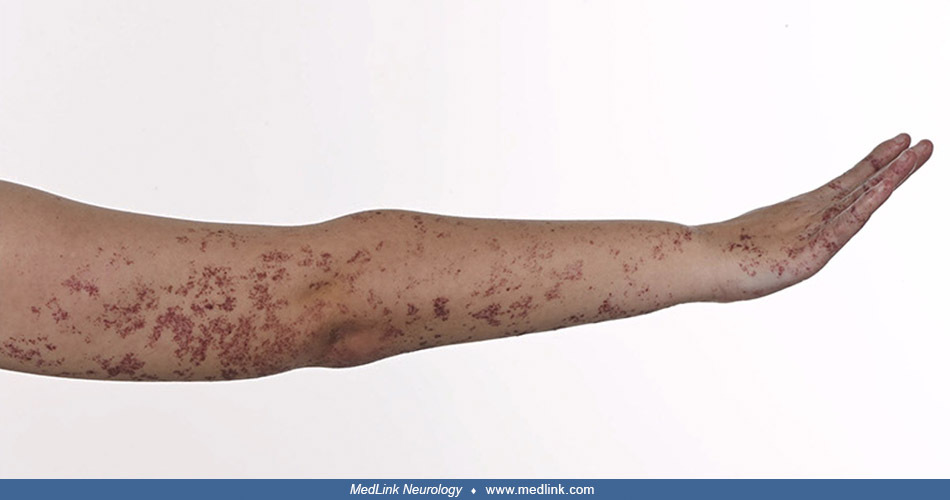
| Dermatolojik | Juvenil formda anjiyokeratomalar (******Fabry hastalığına benzer şekilde) |
| Ter testi | İnfantil formda ter klor düzeyi yüksek (CF ile karışabilir) |
| Göz | Kornea bulanıklığı görülebilir (Hurler benzeri) |
| Diğer | Kardiyomegali, tekrarlayan solunum yolu enfeksiyonları, büyüme geriliği |
Klinik Alt Tipler
| Form | Başlangıç | Klinik Özellikler | Prognoz |
|---|---|---|---|
| İnfantil form (Tip I) | İlk 6–12 ay | Ağır seyirli; psikomotor gerileme, HSM, kaba yüz, iskelet deformiteleri, ter klor yüksekliği | Genellikle erken çocuklukta ölüm |
| Juvenil form (Tip II) | 4–6 yaş | Daha hafif mental tutulum, anjiyokeratomalar, epilepsi, yavaş ilerleyen nörodejenerasyon | Ergenliğe kadar yaşayabilir |
Tanı
| Test | Sonuç |
|---|---|
| Enzim analizi (α-fukosidaz aktivitesi) | Düşük (lökosit veya fibroblastlarda) |
| İdrar oligosakkarit analizi (ince tabaka kromatografi) | Fukozlu oligosakkaritler ↑ |
| Histoloji | Köpüksü hücreler, vakuollü lenfositler |
| Genetik test (FUCA1) | Tanıyı kesinleştirir |
Tedavi ve Prognoz
| Yaklaşım | Açıklama |
|---|---|
| Spesifik tedavi | Yok |
| Destek tedavi | Antikonvülzanlar, fizik tedavi, solunum desteği |
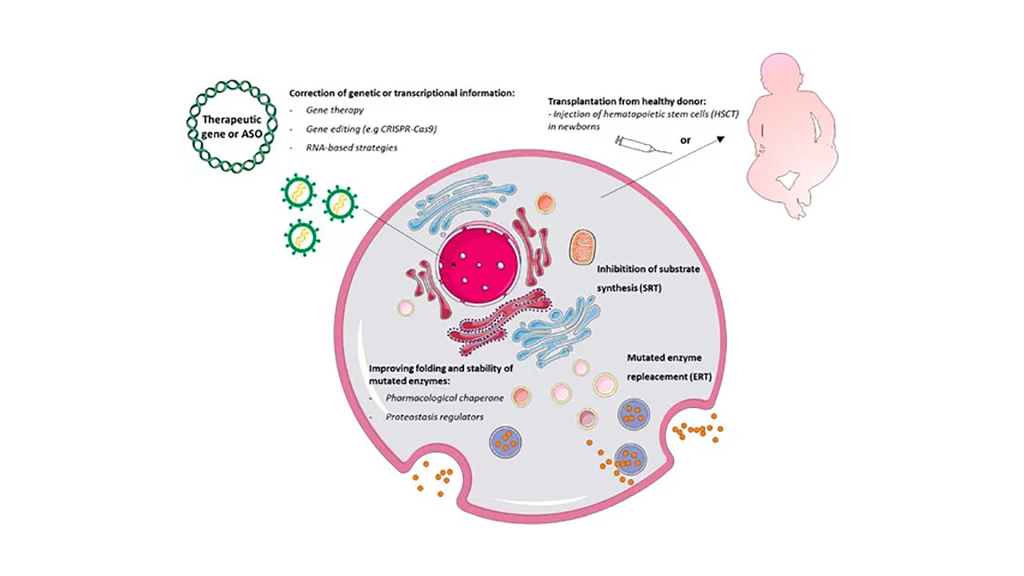
| Araştırma yönelimleri | Enzim replasmanı veya gen tedavisi araştırma aşamasında |
| Prognoz | İnfantil form ağır; juvenil form daha uzun yaşamla seyreder |
Püf Noktaları
| İpucu | Tanı |
|---|---|
| “Hurler benzeri fenotip + HSM + makroglossi + anjiyokeratom” | Fukosidoz (α-fukosidaz eksikliği) |
| “Hurler benzeri ama idrarda GAG artışı yok” | Fukosidoz veya I-cell hastalığı |
| “Anjiyokeratom + erkek + böbrek tutulumu” | Fabry (X’e bağlı) — Ayırıcı tanı |
| “İnfantil formda yüksek ter klor” | Fukosidoz Tip I (CF değil!) |
Özet Hatırlatma Tablosu
| Hastalık | Enzim Eksikliği | Depo Maddesi | Ayırt Edici Klinik |
|---|---|---|---|
| Fukosidoz | α-Fukosidaz | Fukozlu glikolipid | Hurler benzeri + anjiyokeratom |
| Fabry | α-Galaktozidaz A | Trihegzozilseramid | X’e bağlı, renal + anjiyokeratom |
| I-cell (ML II) | N-asetilglukozamin fosfotransferaz | Glikoprotein | Hurler benzeri + idrarda GAG (-) |
Fukozidoz, FUCA1 geninin alfa-L-fükozidaz enziminin aktivitesini ciddi şekilde azaltan veya durduran mutasyonlar yaşadığı nadir bir lizozomal depolama bozukluğudur Sonuç, vücudun bazı bölgelerinde ölüme yol açan kompleks şekerlerin birikmesidir. Fukozidoz, tanımlanmış dokuz glikoprotein depolama hastalığından biridir. Alfa-fükozidazı kodlayan gen olan FUCA 1’in, 1982’de Carrit ve çalışma arkadaşları tarafından kromozom 1p36 – p34’ün kısa kolunda bulunduğu bulunmuştur .
Belirtiler ve bulgular
Belirtiler oldukça değişkendir ve hafif vakalar üçüncü veya dördüncü on yıla kadar yaşayabilir.
Belirtiler şunları içerir:
- Kaba yüz hatları
- Büyümüş karaciğer , dalak ve/veya kalp
- Zihinsel engellilik
- Nöbetler
- Birçok kemiğin anormal kemik oluşumu
- Beyin ve omuriliğin ilerleyici bozulması
- Artan veya azalan terleme
Şiddetli vakalarda, çocukluk döneminin erken dönemlerinde yaşamı tehdit eden komplikasyonlar gelişebilir. Daha şiddetli formlarda (tip 1), “hastalarda vasküler lezyon yoktur, ancak hızlı psikomotor gerileme, şiddetli ve hızla ilerleyen nörolojik belirtiler, terde yüksek sodyum ve klorür atılımı ve altıncı yıldan önce ölüm görülür.”
Daha şiddetli formlar zihinsel gerilikle bağlantılıdır.
Neden
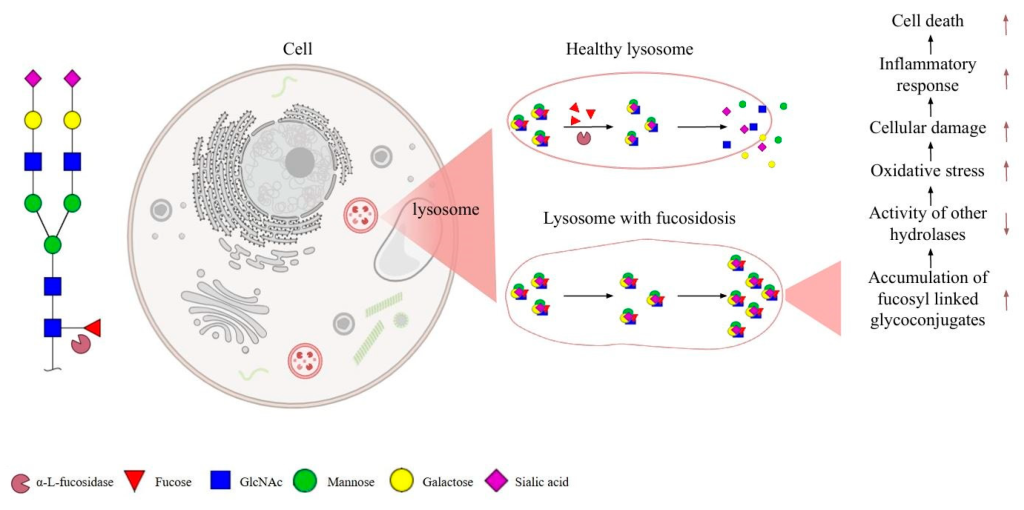
Fukozidoz, vücudun birçok bölgesini etkileyen otozomal resesif bir hastalıktır . FUCA1 genindeki mutasyonlar fukozidoza neden olur. FUCA1 geni, alfa-L-fukozidaz adı verilen bir enzimin üretimi için talimatlar sağlar. Enzim, vücuttaki kompleks şekerlerin parçalanmasında rol oynar. Vücuttaki kompleks bileşikleri (fukoz içeren glikolipidler ve fukoz içeren glikoproteinler ) metabolize etmek için kullanılan alfa-L-fukozidaz enziminin eksikliği , fukoz kısımları içeren çeşitli glikoproteinlerin, glikolipidlerin ve oligosakkaritlerin lizozomal birikimine yol açar . Sonuç, glikolipidlerin ve glikoproteinlerin eksik parçalanmasıdır. Bu kısmen parçalanmış bileşikler vücudun çeşitli bölgelerinde birikir ve hücrelerde işlev bozukluğuna neden olmaya başlar ve sonunda hücre ölümüne neden olabilir. Beyin hücreleri bu birikime karşı özellikle hassastır. Diğer sonuçlar ilerleyici nörolojik bozulma, cilt anormallikleri, büyüme geriliği, iskelet hastalığı ve yüz özelliklerinin kabalaşmasıdır. Fukozidoz, hem sfingolipidlerin hem de polisakkaritlerin hatalı bozulmasının sonucudur . ABO kan grubu antijenlerinin bir üyesi olan bir glikolipid olan H-antijeninin büyük birikimi , öncelikle fukozidoz hastalarının karaciğerinde görülür; bazı araştırmacılar, kan grubunun hastalığın seyri üzerinde bir rol oynayabileceğini ileri sürmüştür.
Tanı
Kısmen parçalanmış şekerleri kontrol etmek için özel bir idrar testi mevcuttur. Mevcutsa, normalin altında alfa-fükozidaz miktarını test etmek için bir deri veya kan örneği alınacaktır.
Fukozidoz, otozomal resesif bir hastalıktır; bu da her iki ebeveynin de mutasyona sahip olması ve bunu çocuğa aktarması gerektiği anlamına gelir. Her iki ebeveynde de mutasyon varsa, her çocuğun fukozidoz olma olasılığı %25’tir.
Durum geleneksel olarak tiplere göre ayrılıyordu; tip 1 daha erken başlıyor, daha hızlı ilerliyor ve daha şiddetli olurken, tip 2 daha hafif oluyor ve daha yavaş ilerliyordu; ayrıca, daha hafif üçüncü bir form da tanındı. Fukozidoz artık tek bir bozukluk olarak kabul ediliyor ve “geniş bir ifade çeşitliliğine sahip bir hastalık yelpazesini temsil ediyor.” Daha şiddetli formlar (tip 1) yaşamın ilk 3 ila 18 ayında ortaya çıkarken, daha hafif formlar genellikle 12 ila 24 ay arasında ortaya çıkıyor.
Tedavi
Hastalığın tedavisi veya tersine çevrilmesi için bir yol yoktur; tedavi bunun yerine nöbet ilaçları gibi bireyin semptomlarına odaklanır. Enzim aktivitesini iyileştirmeye yönelik kemik iliği nakli araştırmaları 2023 itibarıyla devam etmektedir .