Lizozomal asit lipaz eksikliği ( LAL eksikliği veya LAL-D ) veya Wolman hastalığı , vücudun yeterli aktif lizozomal asit lipaz (LAL) enzimi üretmemesiyle sonuçlanan otozomal resesif doğuştan gelen bir metabolizma hatasıdır . Bu enzim, vücuttaki yağlı maddelerin ( kolesterol esterleri ve trigliseritler ) parçalanmasında önemli bir rol oynar. LAL eksikliği olan bebekler, çocuklar ve yetişkinler bir dizi ciddi sağlık sorunu yaşarlar. LAL enziminin eksikliği, karaciğer , dalak , bağırsak , kan damarlarının duvarı ve diğer önemli organlar dahil olmak üzere çeşitli vücut organlarında yağlı madde birikmesine yol açabilir .
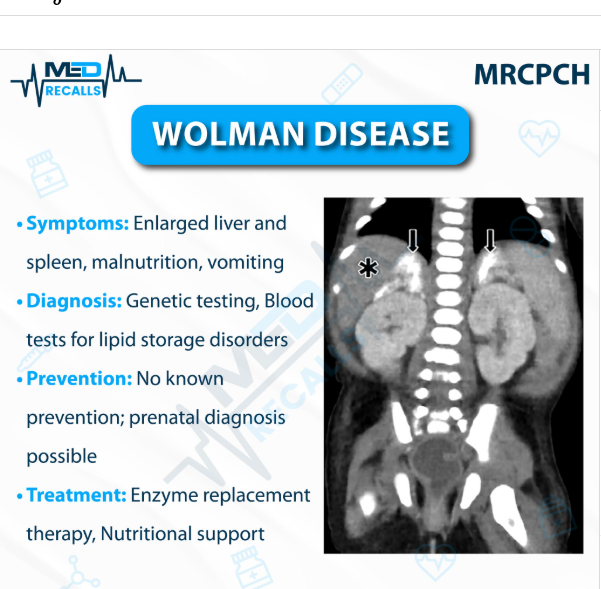
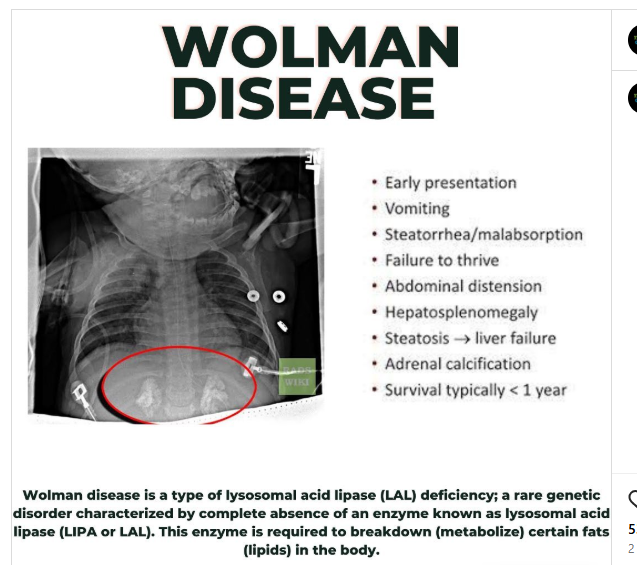
Klasik sunum, yenidoğanda kusma ve büyüme geriliği veya kilo alamama, görüntülemede tebeşirimsi bilateral adrenal kalsifikasyonlar ve yaşam beklentisinin nadiren bir yılı aşmasıdır. Çok düşük LAL enzimi seviyeleri LAL eksikliğine yol açar. LAL eksikliği tipik olarak yaşamın ilk yılındaki bebekleri etkiler. Erken başlangıçlı hastalıkta bağırsak duvarlarında yağ birikimi, bağırsağın yiyeceklerden besinleri ve kalorileri ememediği bir durum olan malabsorpsiyon dahil olmak üzere ciddi sindirim sorunlarına yol açar. Bu sindirim komplikasyonları nedeniyle, etkilenen bebekler genellikle yaşları için beklenen oranda büyüyemez ve kilo alamaz (gelişememe). Hastalık ilerledikçe, yaşamı tehdit eden karaciğer disfonksiyonuna veya karaciğer yetmezliğine neden olabilir .
Bebekler doğumdan itibaren kronik olarak hastadır ve nadiren ilk yıldan sonra hayatta kalırlar. 2015 yılında, ABD ve AB’de bir enzim replasman tedavisi olan sebelipase alfa onaylanmıştır. Tedavi ayrıca 2016 yılında Japonya’da da onaylanmıştır.
Belirtiler ve semptomlar
Bebeklerde sık sık kusma, ishal, karın şişliği ve kilo alamama veya bazen kilo kaybı gibi beslenme zorlukları görülebilir .
Hastalık bebeklerde ilerledikçe, karaciğerde yağ birikiminin artması, ciltte ve göz aklarında sararma (sarılık) ve sürekli düşük ateş gibi başka komplikasyonlara yol açar. Ultrason muayenesi, LAL-D’li bebeklerin yaklaşık yarısında adrenal bezde tebeşirimsi madde birikimi ( kalsifikasyon ) gösterir. LAL-D’nin komplikasyonları zamanla ilerler ve sonunda dolaşımdaki kırmızı kan hücrelerinin aşırı düşük seviyeleri (şiddetli anemi), karaciğer fonksiyon bozukluğu veya yetmezliği ve fiziksel zayıflama ( kaşeksi ) gibi yaşamı tehdit eden sorunlara yol açar .
Daha büyük çocuklar veya yetişkinler genellikle diğer bozukluklarla örtüşen çok çeşitli belirti ve semptomlar gösterirler. İshal, mide ağrısı, kusma veya malabsorpsiyon belirtisi olan zayıf büyüme gösterebilirler . Kaşıntı, sarılık, soluk dışkı veya koyu renkli idrar gibi safra kanalı sorunlarının belirtileri olabilir . Dışkıları aşırı yağlı olabilir . Genellikle büyümüş bir karaciğerleri , karaciğer hastalıkları vardır ve genellikle göz kapaklarının etrafında, cildin altında sarımsı yağ birikintileri olabilir . Hastalık yetişkinlerde genellikle teşhis edilmez. Kişide erken kalp hastalığı veya erken felç öyküsü olabilir.
Neden
Lizozomal asit lipaz eksikliği, otozomal resesif bir genetik hastalıktır . Lizozomal depo hastalığına neden olan doğuştan gelen bir metabolizma hatasıdır . Bu durum, lizozomal lipaz proteinini (lizozomal asit lipaz veya LAL olarak da adlandırılır) kodlayan LIPA geninin mutasyonu sonucu oluşur ve bu mutasyon proteinin normal işlevini kaybetmesine neden olur. LAL normal şekilde çalıştığında, düşük yoğunluklu lipoprotein parçacıklarındaki kolesterol esterlerini ve trigliseridleri vücudun tekrar kullanabileceği serbest kolesterole ve serbest yağ asitlerine parçalar; LAL çalışmadığında ise kolesterol esterleri ve trigliseridler karaciğerde, dalakta ve diğer organlarda birikir. Bağırsak duvarlarında ve diğer organlarda yağ birikmesi , bağırsakların yiyeceklerden besinleri ve kalorileri ememediği bir durum olan malabsorpsiyon , sürekli ve genellikle şiddetli kusma, sık ishal, kötü kokulu ve yağlı dışkılama (steatore) ve büyüme geriliği gibi ciddi sindirim sorunlarına yol açar.
Lizozomal asit lipaz eksiklikleri, bir kişide LIPA geninin her iki kopyasında da kusurlar (mutasyonlar) olduğunda ortaya çıkar . LAL-D’li bir kişinin her iki ebeveyni de kusurlu LIPA geninin bir kopyasını taşır . Her hamilelikte, LAL eksikliğinden etkilenen bir oğlu veya kızı olan ebeveynlerin, etkilenen başka bir çocuğa sahip olma olasılığı dörtte birdir (%25). Her iki LIPA geninde de kusurla doğan bir kişi, yeterli miktarda LAL enzimi üretemez.
Tanı
Kan testleri, daha yaygın ailevi hiperkolesterolemiye sahip kişilerdekine benzer lipid profillerine sahip anemi gösterebilir ; bunlar arasında yüksek toplam kolesterol, yüksek düşük yoğunluklu lipoprotein kolesterol, düşük yüksek yoğunluklu lipoprotein kolesterol ve yüksek serum transaminazları bulunur.
Karaciğer biyopsisi bulguları genellikle parlak sarı-turuncu bir renk, büyümüş, lipit yüklü hepatositler ve Kupffer hücreleri, mikroveziküler ve makroveziküler steatoz, fibrozis ve siroz gösterir. Kesin testler yalnızca genetiktir ve bunlar çeşitli yollarla gerçekleştirilebilir.
Tarama
LAL eksikliği kalıtsal olduğundan, etkilenen bireyin her bir kardeşinin hem annesinden hem de babasından LAL genlerinde patolojik mutasyonlara sahip olma olasılığı %25, yalnızca bir gende patolojik mutasyona sahip olma olasılığı %50 ve hiçbir patolojik mutasyona sahip olmama olasılığı %25’tir. Patolojik mutasyon taşıyan aile üyeleri tespit edilirse, aile üyeleri için genetik test yapılması ve yüksek risk altında olan kadınların gebeliklerinde genetik doğum öncesi tanı konulması mümkündür.
Yönetmek
LAL eksikliği , 2015 yılında ABD ve AB’de onaylanan rekombinant bir LAL formu olan sebelipase alfa ile tedavi edilebilir . LAL hastalığı AB’de 10.000 kişiden < 0,2’sini etkiliyor. Bir Barclays analistinin tahminine göre, ilacın yıllık fiyatı yaklaşık 375.000 ABD doları olacak.
Yaşamın ilk altı ayında hastalığı hızla ilerleyen kişilere haftada bir kez intravenöz infüzyon yoluyla uygulanır. Daha az agresif hastalığı olan kişilere ise iki haftada bir uygulanır.
İlaç onaylanmadan önce, bebeklerin tedavisi esas olarak belirli komplikasyonları azaltmaya odaklanmıştı ve uzmanlaşmış merkezlerde sağlanıyordu. Bebekler için özel müdahaleler arasında anne sütünden veya normal biberon mamasından özel düşük yağlı bir mamaya geçiş, damar içi beslenme, enfeksiyonlar için antibiyotik kullanımı ve böbrek üstü bezi fonksiyonuyla ilgili endişeler nedeniyle steroid replasman tedavisi yer alıyordu.
Sebelipase alfa’nın onaylanmasından önce LAL-D’li kişilerde statinler kullanılıyordu; kolesterolü kontrol etmeye yardımcı oldular ancak karaciğer hasarını yavaşlattıkları görülmedi; çoğu hasta için karaciğer nakli gerekliydi.
Prognoz
LAL eksikliği olan bebekler genellikle yaşamlarının ilk haftalarında hastalık belirtileri gösterir ve tedavi edilmezlerse çoklu organ yetmezliği nedeniyle 6-12 ay içinde ölürler. LAL-D’li daha büyük çocuklar veya yetişkinler kalp krizi veya felçten erken ölene veya karaciğer yetmezliğinden aniden ölene kadar teşhis edilmeyebilir veya yanlış teşhis konulabilir. İlk enzim replasman tedavisi 2015 yılında onaylandı. Bu klinik çalışmalarda dokuz bebek bir yıl boyunca takip edildi; bunlardan altısı bir yıldan fazla yaşadı. Daha büyük çocuklar ve yetişkinler 36 hafta boyunca takip edildi.