Yaygın Mongol Lekesi ve Hurler Sendromu
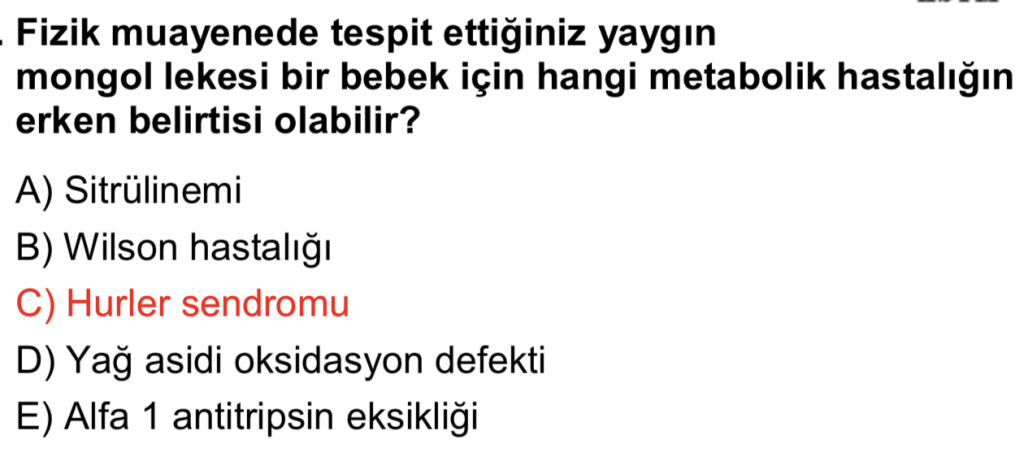
Dermal Melanositoz (Mongol Lekesi): Genellikle yenidoğanlarda, özellikle Asyalı, Akdenizli ve koyu tenli popülasyonlarda normal bir deri bulgusu olarak görülür ve zamanla kaybolur. Ancak, yaygın, atipik yerleşimli (sırtın tamamını kaplayan, gövdenin ön yüzüne veya ekstremitelere uzanan) ve solmayan “yaygın dermal melanositoz” varlığı, bazı metabolik hastalıklar için bir “kırmızı bayrak” (uyarıcı işaret) olabilir.
Hurler Sendromu ile İlişkisi: Mukopolisakkaridoz Tip I (MPS I) olan bebeklerde, özellikle glikozaminoglikanların (GAG) deri dokusunda birikimine bağlı olarak bu tip yaygın ve kalıcı dermal melanositozlar görülebilir.
Ayırıcı Tanı: Bu durum, özellikle “yaygın” olması sebebiyle, MPS I (Hurler sendromu) başta olmak üzere diğer mukopolisakkaridozlar (Hunter, Sanfilippo vb.) ve GM1 gangliosidoz gibi lizozomal depo hastalıkları açısından erken dönemde dikkat çekici bir fizik muayene bulgusudur.
MUKOPOLİSAKKARİDOZLAR (MPS)
Tanım
Mukopolisakkaridozlar (MPS), lizozomal depo hastalıkları grubundandır.
Nedeni: Mukopolisakkarit (glikozaminoglikan – GAG) yıkımında görevli enzimlerin kalıtsal eksikliğidir.
Biriken maddeler:
- Dermatan sülfat
- Heparan sülfat
- Keratan sülfat
- Kondroitin sülfat
Sonuç: Bu maddeler dokularda birikir → iskelet deformiteleri, kaba yüz, organomegali, korneal bulanıklık, mental gerilik.
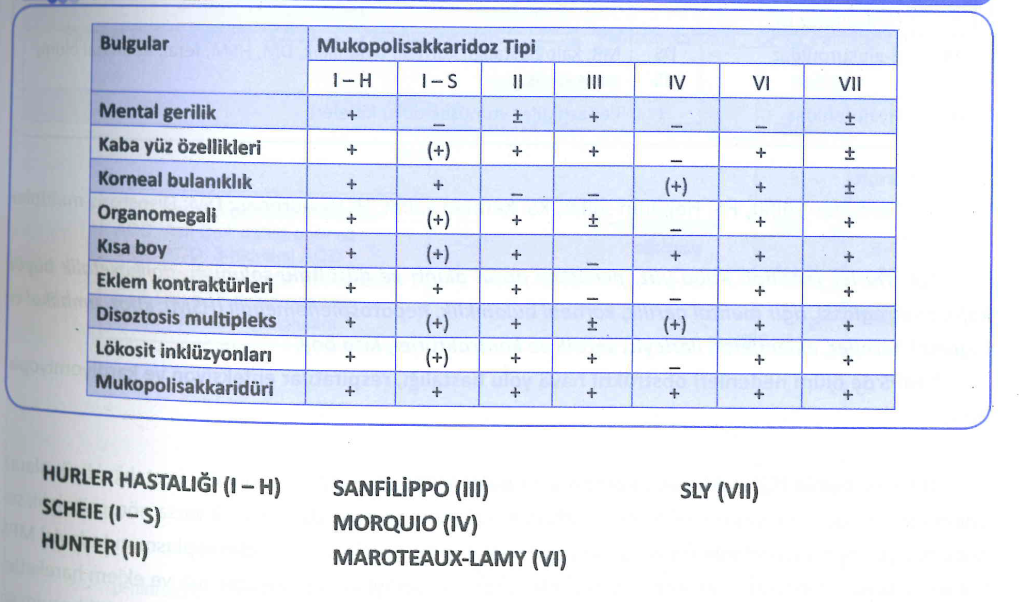
Klinik Karşılaştırma (Görseldeki Tabloya Dayalı Özet)
| Bulgular / MPS Tipi | I-H (Hurler) | I-S (Scheie) | II (Hunter) | III (Sanfilippo) | IV (Morquio) | VI (Maroteaux-Lamy) | VII (Sly) |
|---|---|---|---|---|---|---|---|
| Mental gerilik | + | – | ± | + | – | – | ± |
| Kaba yüz özellikleri | + | (+) | + | + | – | + | ± |
| Korneal bulanıklık | + | + | – | – | (+) | + | ± |
| Organomegali | + | (+) | + | ± | – | + | + |
| Kısa boy | + | (+) | + | – | + | + | + |
| Eklem kontraktürleri | + | + | + | – | – | + | + |
| Disostozis multipleks | + | (+) | + | ± | (+) | + | + |
| Lökosit inklüzyonları | + | (+) | + | + | – | + | + |
| Mukopolisakkaridüri | + | + | + | + | + | + | + |
MPS Tiplerinin Klinik-Genetik Özeti
| Tip (Eponim) | Eksik Enzim | Biriken GAG | Kalıtım | Özgün Klinik Özellikler |
|---|---|---|---|---|
| I-H (Hurler) | α-L-iduronidaz | Heparan + Dermatan sülfat | AR | En ağır tip; kaba yüz, korneal bulanıklık, hepatosplenomegali, mental gerilik, “gargoylism” |
| I-S (Scheie) | α-L-iduronidaz (parsiyel) | Heparan + Dermatan sülfat | AR | Hafif form; mental normal, korneal bulanıklık, eklem kontraktürü |
| II (Hunter) | Iduronat-2-sülfataz | Heparan + Dermatan sülfat | X’e bağlı | Hurler benzeri ama korneal bulanıklık yok, kaba yüz, davranış bozukluğu |
| III (Sanfilippo) | 4 farklı enzimden biri (heparan sülfat yıkımı) | Heparan sülfat | AR | Ağır mental gerilik, hafif somatik bulgular, gece hiperaktivitesi |
| IV (Morquio) | Galaktoz-6-sülfataz (A) veya β-galaktozidaz (B) | Keratan sülfat | AR | Kısa gövde, iskelet anomalileri, zeka normal, kornea bulanıklığı (+) |
| VI (Maroteaux-Lamy) | Arylsülfataz B | Dermatan sülfat | AR | Hurler benzeri, mental normal, korneal bulanıklık, hepatosplenomegali |
| VII (Sly) | β-glukuronidaz | Heparan + Dermatan sülfat | AR | Değişken; hidrops fetalis olabilir, kaba yüz, hepatosplenomegali |
Klinik Püf Noktaları
| İpucu | Tanı |
|---|---|
| Korneal bulanıklık var, mental gerilik yok | Scheie (I-S) |
| Korneal bulanıklık yok, X’e bağlı | Hunter (II) |
| Mental retardasyon ağır, somatik bulgu az | Sanfilippo (III) |
| Kısa gövde + normal zeka + iskelet displazisi | Morquio (IV) |
| Hurler benzeri + normal zeka + korneal bulanıklık | Maroteaux-Lamy (VI) |
| Hidrops fetalis + β-glukuronidaz eksikliği | Sly (VII) |
Tedavi Özet
- Enzim replasman tedavisi (ERT): MPS I, II, VI’da mevcut
(laronidaz, idursulfaz, galsulfaz) - Hematopoietik kök hücre nakli: MPS I-H (Hurler) erken dönemde yararlı
- Semptomatik tedavi: Fizyoterapi, kornea nakli, solunum desteği