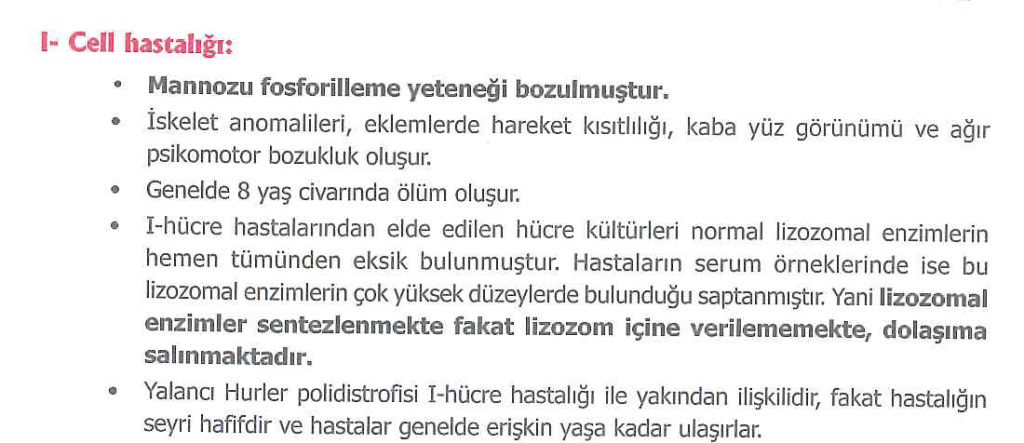
İnklüzyon hücresi ( I-hücresi ) hastalığı , mukolipidoz II ( ML II ) olarak da adlandırılır, lizozomal depolama hastalığı ailesinin bir parçasıdır ve kusurlu bir fosfotransferazdan ( Golgi aygıtının bir enzimi) kaynaklanır. Bu enzim, fosfatı belirli proteinler üzerindeki mannoz kalıntılarına aktarır . Mannoz-6-fosfat, hücre içindeki lizozomlara hedeflenecek proteinler için bir belirteç görevi görür .
Bu belirteç olmadan, proteinler bunun yerine hücrenin dışına salgılanır ve bu, Golgi aygıtından geçen proteinler için varsayılan yoldur. Lizozomlar , vücuttaki çeşitli dokularda (yani fibroblastlar) maddelerin (örneğin oligosakkaritler, lipitler ve glikozaminoglikanlar) normal parçalanması için katabolik enzimler olarak işlev gören bu proteinler olmadan işlev göremez
Sonuç olarak, bu maddeler parçalanamadıkları için lizozomlar içinde birikerek, mikroskobik olarak görülen karakteristik I hücreleri veya “inklüzyon hücreleri”nin oluşmasına neden olur. Ayrıca, normalde yalnızca lizozomlar içinde bulunan kusurlu lizozomal enzimler, kanda yüksek konsantrasyonlarda bulunur, ancak işlevlerini yerine getirebilmeleri için düşük lizozomal pH 5’e ihtiyaç duydukları için kan pH’ında (yaklaşık 7,4) inaktif kalırlar.
Belirtiler ve semptomlar
Mukolipidoz II (ML II), Hurler sendromu adı verilen başka bir mukopolisakkaridoza önemli ölçüde benzeyen özellikle şiddetli bir ML türüdür . Genellikle, ikisini ayırt etmek sadece laboratuvar testleri ile mümkün olabilir çünkü sunum çok benzerdir ve çocukluk çağında sıklıkla ölümcül olan yüksek plazma lizozomal enzim konsantrasyonları vardır.
Tipik olarak, altı aylık yaşa gelindiğinde, gelişme geriliği ve gelişimsel gecikmeler bu bozukluğun belirgin belirtileridir. Anormal iskelet gelişimi, kaba yüz özellikleri (örneğin, şişkin skafosefali baş, düz burun) ve kısıtlı eklem hareketi gibi bazı fiziksel belirtiler doğumda mevcut olabilir. ML II’li çocuklarda genellikle karaciğer ( hepatomegali ) veya dalak ( splenomegali ) gibi belirli organların ve hatta bazen kalp kapakçıklarının büyümesi vardır . Etkilenen çocuklar genellikle sert pençe şeklinde ellere sahiptir ve yaşamın ilk aylarında büyüyüp gelişemezler. Motor becerilerinin gelişimindeki gecikmeler, genellikle bilişsel (zihinsel işleme) becerilerindeki gecikmelerden daha belirgindir .
ML II’li çocuklarda, göz kornealarında bulanıklık oluşur ve büyüme geriliği nedeniyle kısa gövde cüceliği (az gelişmiş gövde) gelişir. Bu genç hastalar genellikle zatürre , orta kulak iltihabı ( otitis media ), bronşit ve karpal tünel sendromu gibi tekrarlayan solunum yolu enfeksiyonlarından muzdariptir . ML II’li çocuklar genellikle konjestif kalp yetmezliği veya tekrarlayan solunum yolu enfeksiyonları sonucu, yedinci yaşlarından önce ölürler .
Patofizyoloji
I-hücre hastalığı, hücrelerdeki Golgi aygıtındaki N-bağlı glikoproteinler üzerindeki mannoz kalıntılarını mannoz-6-fosfata fosforile eden GlcNAc fosfotransferaz eksikliğinden kaynaklanan otozomal resesif bir hastalıktır . Bunları lizozomlara hedefleyecek mannoz – 6 – fosfat olmadan , enzimler hatalı bir şekilde Golgi’den hücre dışı boşluğa taşınır .
Sonuç olarak, lizozomlar hücresel kalıntıların katabolizması için gerekli hidrolitik enzimlerden yoksundur, bu nedenle bu kalıntılar içlerinde birikir ve karakteristik hücre içi kapanımları oluşturur (bu nedenle hastalığın adı).
Kan dolaşımına salgılanan hidrolazlar, kanın neredeyse nötr pH’ında (7,4) inaktif oldukları için çok az soruna neden olur.
N-asetilglukozamin-1-fosfat transferaz (GNPTA) ile ilişkili olabilir . Bir vaka raporunda, I-hücre hastalığı şiddetli dilatif kardiyomiyopati (DCM) ile komplike hale gelmiştir.
Nadir de olsa, GlcNAc’yi mannoz-6-fosfat etiketinden ayıran fosfodiesteraz eksikliği de I hücresi hastalığına neden olur. Kanda lipidlerin, glikozaminoglikanların (GAG’ler) ve karbonhidratların varlığı, I hücrelerini Hurler Sendromundan ayıran ayırt edici özelliği sağlar . Hurler sendromunda yalnızca glikozaminoglikanlar bulunur.
Tanı
Tanısal önlemler şunları içerebilir:
a-Doğumdan önce:
Amniyotik sıvı hücrelerinde veya koryonik villuslarda anormal derecede düşük UDP-N-asetilglukozamin-1-fosfotransferaz enzim aktivitesi konsantrasyonları ile konulur.
b-Bebeklerde:
Yükselmiş plazma lizozomal enzim konsantrasyonları
Kültürlü fibroblastlarda lizozomal enzimlerin konsantrasyonunun azalması ve çevreleyen ortamda artması
Periferik kan lenfositlerinde inklüzyon cisimlerinin varlığı
Beyaz kan hücrelerinde ölçülen düşük konsantrasyonlarda UDP-N-asetilglukozamin-1-fosfotransferaz enzim aktivitesi ile konulur.
Tedavi
I-hücre hastalığı/Mukolipidoz II hastalığının kesin bir tedavisi yoktur; tedavi, semptomları kontrol altına almak veya azaltmakla sınırlıdır. Özellikle demir ve B12 vitamini olmak üzere besin takviyeleri sıklıkla önerilir. Motor gecikmeleri iyileştirmek için fizik tedavi ve dil edinimini geliştirmek için konuşma terapisi tedavi seçenekleridir. Ameliyat, komplikasyonu geçici olarak iyileştirmek için ince kornea bulanıklığı tabakasını kaldırabilir . Kemik iliği naklinin, I-Hücre hastalığıyla ortaya çıkan nörolojik bozulmayı geciktirmede veya düzeltmede faydalı olması mümkündür.
Yash Gandhi Vakfı, I-Hücre hastalığı araştırmalarını finanse eden ABD merkezli , kâr amacı gütmeyen bir kuruluştur .
I-Cell Hastalığı (Inclusion-Cell Disease, Mukolipidoz Tip II)
Temel Patogenez
| Biyokimyasal Bozukluk | Açıklama |
|---|---|
| Mannozu fosforilleyememe | Lizozomal enzimlerin Golgi’de mannoz-6-fosfat (M6P) ile işaretlenmesi gerekir. Bu işaret UDP-N-asetilglukozamin-1-fosfotransferaz enzimiyle yapılır. |
| Bozuk enzim: UDP-N-asetilglukozamin-1-fosfotransferaz | Bu enzim yok → lizozomal hidrolazlar M6P etiketi alamaz. |
| Sonuç: | Enzimler lizozoma taşınamaz, ekzositozla hücre dışına salınır. |
| Biriken madde: | Lizozomal substratlar (lipidler, oligosakkaritler, mukopolisakkaritler) → inklüzyon cisimcikleri (I-cells) oluşur. |
Mekanizma Şeması
Normalde:
Golgi → Mannoz-6-P eklenir → Lizozoma yönlendirilir

I-Cell hastalığında:
Golgi işaretleyemez ❌ → Enzim dışarı salınır ↑ → Lizozomda enzim yok → Madde birikir → İnklüzyon cisimleri oluşur
Klinik Bulgular
| Sistem | Bulgular |
|---|---|
| İskelet sistemi | Disostosis multipleks → kaba yüz görünümü, kısa gövde, eklem hareket kısıtlılığı |
| Nörolojik sistem | Ağır psikomotor retardasyon |
| Yüz | Kaba yüz, geniş burun kökü, diş anormallikleri |
| Büyüme | Gelişme geriliği, büyüme duraklaması |
| Yaşam süresi | Genelde 8 yaş civarında ölüm (çoğu pnömoni veya kalp yetmezliği nedeniyle) |
Laboratuvar Bulguları
| Parametre | Bulgular |
|---|---|
| Serumda lizozomal enzim düzeyleri | Çok yüksek (lizozoma giremeyip dolaşıma salınırlar) |
| Hücre içi lizozomal enzimler | Düşük / yok |
| Hücre morfolojisi | Sitoplazmada inklüzyon cisimcikleri (I-cells) görülür |
Patogenez ile Klinik Arasındaki Bağlantı
| Patolojik Olay | Klinik Sonuç |
|---|---|
| Lizozomal enzimler yanlış yönlendirilir | Hücre içi yıkım bozulur |
| Lizozomal substratlar birikir | Hücre şişmesi, dismorfik görünüm |
| Fibroblastlarda inklüzyonlar | “I-Cell” adını buradan alır |
| Serumda yüksek lizozomal enzim | Tanısal ipucu |
Ayırıcı Tanı
| Özellik | I-Cell (Mukolipidoz II) | Hurler Sendromu (MPS I) |
|---|---|---|
| Biriken madde | Glikolipid + mukopolisakkarit (karışık) | Dermatan ve heparan sülfat |
| Eksik enzim | GlcNAc-fosfotransferaz | α-L-iduronidaz |
| Enzim hedefleme bozukluğu | ✅ | ❌ |
| Serum enzim aktivitesi | Yüksek | Normal veya düşük |
| Kornea bulanıklığı | Hafif veya yok | Belirgin |
| Zeka geriliği / psikomotor kayıp | Ağır | Ağır |
| Yaşam süresi | <10 yıl | Ergenlik–erken erişkinlik |
| Diğer ad | “Yalancı Hurler polidistrofisi” | Klasik Hurler sendromu |
Yalancı Hurler Polidistrofisi (Mukolipidoz Tip III)
- Aynı enzimin kısmi aktivitesi vardır (tam yok değildir).
- Klinik tablo daha hafif:
- Zeka normal veya hafif etkilenmiş
- Erişkin yaşa kadar yaşayabilir
- Lizozomal enzimler kısmen yönlendirilebilir.
Soru Örneği
Soru:
Hücre kültürlerinde lizozomal enzim eksikliği, ancak serumda bu enzimlerin aşırı artışı saptanan çocukta kaba yüz, iskelet anormallikleri ve ağır psikomotor retardasyon gözleniyor.
Hangi enzim defekti bu tabloya neden olur?A) α-L-iduronidaz
B) Arylsulfataz A
C) β-Glukosidaz
D) N-Asetilglukozamin-1-fosfotransferaz ✅
E) Sialidaz
Kısa Klinik Özet
I-Cell = Inclusion Cell = Mannoz-6-P eklenemiyor → enzim lizozoma giremiyor → serumda artıyor.

→ Hücre içinde artıklar birikiyor → kaba yüz, iskelet anomali, psikomotor retardasyon

→ Ölüm genelde çocuklukta (<8 yaş)