Otoimmün enteropati, malabsorbsiyondan kaynaklanan kilo kaybı , şiddetli ve uzun süren ishal ve bağırsak mukozasında otoimmün hasar ile karakterize nadir bir otoimmün bozukluktur . Otoimmün enteropati genellikle bebeklerde ve küçük çocuklarda görülür, ancak literatürde yetişkin vakalar da bildirilmiştir. Otoimmün enteropati ilk olarak 1982’de Walker-Smith ve arkadaşları tarafından tanımlanmıştır.
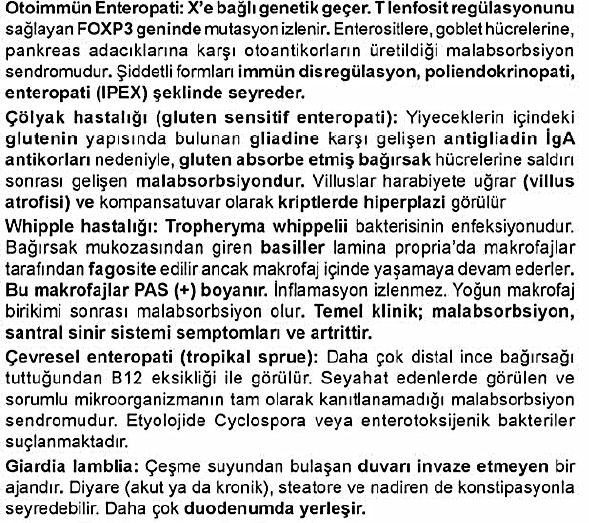
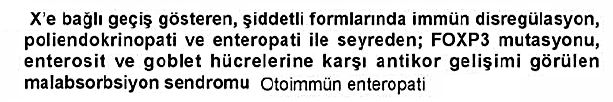
Otoimmün enteropatinin mekanizmaları tam olarak bilinmemektedir ancak CD25 + CD4 + düzenleyici T hücrelerinin işlev bozukluğu veya eksikliği rol oynayabilir. Çok sayıda başka hastalık ve sendrom otoimmün enteropati ile bağlantılıdır, bunların en önemlileri Otoimmün poliendokrin sendromu tip 1 ve bağışıklık düzensizliği poliendokrinopati enteropatisi X’e bağlı (IPEX) sendromudur.
Tanı koymak için klinik semptomlar, laboratuvar sonuçları ve ince bağırsak biyopsisinin histolojik özellikleri kullanılır. Bu hastalar genellikle diyet değişikliğine yanıt vermez ve sıklıkla bağışıklık baskılayıcılara ve bazen de tam parenteral beslenmeye ihtiyaç duyarlar . Otoimmün enteropatinin yaygınlığının 100.000 bebekte 1’den az olduğu tahmin edilmektedir
Otoimmün enteropatinin prognozu değişir ve sistemik belirtilere, semptomların şiddetine ve gastrointestinal tutulumun derecesine bağlıdır. Otoimmün enteropatiden muzdarip çocuklar sıklıkla immünoterapi , bağırsak ve deri bariyerleri ve yetersiz beslenme ile ilgili sistemik ve lokal enfeksiyonlara karşı savunmasızdır .
Belirtiler ve semptomlar
Otoimmün enteropati genellikle yaşamın ilk altı ayında ortaya çıkar. Semptomlar tipik olarak iki ila dört haftalık yaşta görülür. [Otoimmün enteropatinin ayırt edici özelliği şiddetli yüksek çıktılı ishaldir . Sonuç olarak, hastalarda önemli elektrolit anormallikleri , malabsorpsiyon ve büyüme geriliği gelişebilir . Vakaların %60’ından fazlasında tanı anında son derece yüksek olan tahmini ortalama dışkı çıktısı vardır.
Çoklu sistem belirtileri böbrek , endokrin , hematolojik , kas-iskelet sistemi , pulmoner ve karaciğer tutulumunu içerebilir
Belgelenen durumlar arasında nefritik ve nefrotik sendrom , interstisyel fibroz nedeniyle oluşan hipotiroidizm , periportal fibroz, interstisyel pnömopati, dermatit / atopik egzama, otoimmün hemolitik anemi, otoimmün hepatit, kronik pankreatit ve romatoid artrit bulunur . Ayrıca otoimmün enteropati ile birlikte görülen timoma ile ilgili çok sayıda rapor da vardır .
Otoimmün enteropatisi olan kişilerde APECED veya IPEX gibi sistematik otoimmün hastalıklar olabilir . Otoimmün enteropatisi olanların %83’üne kadarında bir veya daha fazla otoimmün bozukluk vardır . Bu sistematik belirtiler bir sendromun parçası olarak veya izole olarak ortaya çıkabilir.
Nedenler
Gastrointestinal tutulumun derecesi sendromik formlarda farklılık gösterse de, otoimmün enteropati sıklıkla sistemik bir sendromla birlikte görülür. İki birincil sendrom, otoimmün poliendokrin sendromu tip 1 (APS-1) ve immünodisregülasyon poliendokrinopati enteropatisi X’e bağlı (IPEX) sendromudur . 1,6 milyon IPEX vakasında 1 ve 80.000-130.000 APS-1 vakasında 1 ile her iki durum da son derece nadirdir. Fin ve İran Yahudileri gibi belirli popülasyonlarda APS-1 yaygınlığı oranları daha yüksektir.
IPEX esas olarak erkekleri etkiler ve X kromozomunda bulunan FOXP3 geninde fonksiyon kaybına neden olan mutasyonların neden olduğu X’e bağlı çekinik bir durumdur.
CD4 + CD25 + düzenleyici T hücrelerinin gelişimini düzenleyen Scurfin proteini FOXP3 tarafından kodlanır . IPEX’teki DNA bağlama alanı kusurları FOXP3 genindeki mutasyonlardan kaynaklanır . Bu, düzenleyici T hücrelerinin düzenli işlevini bozarak enteropati gibi otoimmün semptomlara neden olan anormal bağışıklık reaksiyonlarını tetikler . 2018 itibariyle FOXP3 geninin 70’ten fazla mutasyonu tanımlanmıştır. Fenotipik sunum ile belirli genotipler arasındaki ilişki belirsizdir. IPEX sendromunun klinik belirtileri arasında egzama , endokrin bozuklukları ve otoimmün enteropati bulunur. En yaygın endokrin bozukluğu tip bir diyabet olmasına rağmen, adrenal yetmezlik ve tiroidit de yaygındır. Bir aylıktan sonra, en sık görülen gastrointestinal semptomlar ishal ve büyüme geriliğidir . Diğer klinik özellikler arasında alopesi , nefropati ve otoimmün hemolitik anemi bulunur .
Hastalar, IPEX benzeri özellikler sergiliyorlarsa ancak FOXP3 mutasyonu yoksa “IPEX benzeri” olarak sınıflandırılırlar. IPEX benzeri bozukluklar, CD25 , CTLA-4 , STAT5B , ITCH , LRBA ve STAT1’de bir dizi mutasyona sahip olabilir . Bu hastalar, IPEX’te gözlemlenenlere benzer klinik belirtilerle ortaya çıkar ve çok sayıda mutasyon, düzenleyici T hücrelerinin üretiminde veya işlevinde anormalliklere yol açar .
CD25 eksikliği , IL2Rα genindeki mutasyonlardan kaynaklanır ve otozomal resesif bir desende kalıtılır . Sonuç olarak, IL-2 reseptörü anormal şekilde ifade edilir. Otoimmün enteropati ile birlikte, hastalarda sıklıkla sitomegalovirüs pnömonisi gibi başka komplikasyonlar da görülür .
LRBA eksikliği , CTLA4 üzerinde immünomodülatör bir işlev gören LRBA genindeki mutasyonlardan kaynaklanır . Bir bağışıklık sistemi kontrol noktası olarak CTLA-4 , kendi kendine tepki veren T hücrelerinin büyümesini ve aktivasyonunu önler ve periferik toleransı destekler. LRBA eksikliği otozomal resesif olarak kalıtılır ve lenfoproliferasyon , enteropati , tekrarlayan enfeksiyonlar ve bağışıklık düzensizliğinin diğer özellikleri olarak kendini gösterir. LRBA eksikliği büyük olasılıkla B hücresi aktivasyonundan kaynaklanır . Laboratuvar çalışmaları genellikle hipogamaglobulinemi gösterir . Gastrointestinal ve pulmoner tutulum yaygındır.
Hem LRBA eksikliği hem de CTLA-4 haploinsüfisyanının tekrarlayan enfeksiyonlara ve bağışıklık düzensizliğine neden olabilmeleri açısından önemli bir örtüşmesi vardır. LRBA eksikliği olan bireylerde genellikle CTLA-4 haploinsüfisyanına sahip olanlara göre daha düşük CTLA-4 seviyeleri olduğundan , durum sıklıkla yaşamın daha erken dönemlerinde ortaya çıkar. CTLA-4 haploinsüfisyanının anormal düzenleyici T hücresi fonksiyonu ve T hücresi proliferasyonuyla sonuçlanması immün yetmezliğe ve otoimmünite özelliklerine yol açar. Otoimmün infiltrasyonlu CTLA-4 haploinsüfisyanına sahip olanlarda sık enfeksiyonlar, sitopeni ve lenfoproliferasyon görülür . Ek olarak, hastalar otoimmün enteropati ve otoimmün lenfoproliferatif sendromla ilişkili semptomlar gösterebilir .
“IPEX benzeri bozukluklar” ayrıca STAT genlerindeki, özellikle STAT5B ve STAT1’deki mutasyonlardan da kaynaklanabilir . STAT5B düzenleyici T hücrelerinin oluşumunda rol oynadığı için , bu gendeki mutasyonların anormal T lenfosit proliferasyonuna neden olma olasılığı yüksektir. STAT5B mutasyonları olan kişilerde akciğer hastalığı , immün yetmezlik ve büyüme geriliği görülür .
ITCH mutasyonları düşük bağışıklık toleransına yol açabilir ve gelişimsel gecikme , kronik akciğer hastalığı ve büyüme geriliği şeklinde ortaya çıkabilir .
Otoimmün poliendokrin sendromu tip 1 (APS-1), kromozom 21’de bulunan AIRE genindeki mutasyonlardan kaynaklanır ve otozomal resesif bir durumdur. AIRE geninde 100’den fazla mutasyon kaydedilmiştir. APS-1’deki klasik semptom üçlüsü hipoparatiroidizm , adrenal yetmezlik ve mukokutanöz kandidiyazistir . APS-1 hastalarının çoğunluğu semptomları çocukluk döneminde erken göstermeye başlar ve yaşlandıkça giderek kötüleşir. Genellikle ortaya çıkan ilk semptom , genellikle tırnakları veya ağız boşluğunu etkileyen kandidiyazistir . Adrenal yetmezlik ve hipoparatiroidizm sıklıkla takip eder ve genellikle 5 ila 15 yaşları arasında ortaya çıkar. APS-1’in diğer semptomları arasında tiroid hastalığı , otoimmün hepatit , tip bir diyabet , keratit , alopesi , gastrit , hipogonadizm ve vitiligo bulunur .
Tanı
Otoimmün enteropati, ince bağırsak biyopsisindeki histolojik değişiklikler , serolojik testler ve klinik belirti ve semptomların bir kombinasyonu ile teşhis edilir . Bağırsak epitel otoantikorları gibi laboratuvar bulguları tanıyı doğrulamaya yardımcı olur.
Otoimmün enteropatinin orijinal tanı kriterleri arasında, diyet değişiklikleriyle iyileşme göstermeyen inatçı ishal , bilinen bir immün yetmezlik olmaması ve ince bağırsağın villöz atrofisi yer alıyordu . Otoimmün enteropatisi olan yetişkinler üzerinde yapılan daha yakın tarihli çalışmalar kriterleri , malabsorbsiyon , azalmış intraepitelyal lenfositoz , derin kript lenfositozu , artmış kript apoptotik cisimcikleri ve villöz atrofinin diğer nedenlerinin dışlanmasıyla birlikte görülen uzun süreli ishal (altı haftadan uzun süren) içerecek şekilde genişletti; yukarıda listelenen semptomların her biri tanı için gereklidir.
Otoimmün enteropatinin en yaygın bölgesi duodenumdur ancak otoimmün enteropati gastrointestinal sistemin diğer kısımlarını da etkileyebilir . Görsel olarak endoskopi normal olabilir, anormal bulgular arasında ülserasyonlar ve mukozal hiperemi bulunur . Histopatolojik özellikler arasında atrofi ve körelme gibi ince bağırsak villöz değişiklikleri bulunur, bunlar genellikle proksimal bağırsakta belirgindir. Bazen kript apseleri de görülür. Kript epiteli, nispeten az yüzey lenfositozu ( 100 epitel hücre başına 40’tan az lenfosit ) ile apoptotik cisimler ve lenfositik infiltrasyon içerebilir . Ayrıca, bağırsak mukozası CD4 – CD8 T lenfositleri ve makrofajlar içerir ; goblet ve Paneth hücreleri mevcut olmayabilir. Kript enterositlerinde HLA sınıf II moleküler ekspresyonunda artış vardır .
%40’a kadar vakada tespit edilebilen belirgin mezenterik lenf düğümleri hariç , Abdominal Görüntüleme genellikle dikkate değer değildir. Otoimmün enteropati tanısını belirlemek için önemli bir tanı tekniği kablosuz kapsül endoskopisidir . [ 53 ] Otoimmün enteropatisi olan hastaların yaklaşık %47’sinde, kapsül endoskopi genellikle ince bağırsak anormalliklerini tespit eder , çoğunlukla taraklanma, mozaik desen, mukozal çatlaklar veya sporadik olarak mukozal ödem ve aftöz ülserasyon şeklindedir ve bunlar öncelikle proksimal ince bağırsakla sınırlıdır.
Hastaların %67’sinde yüksek hepatik transaminazlar , %33’ünde hafif IgG , IgM veya IgA immünoglobulin eksiklikleri ve %90’ında vitamin eksiklikleri gibi diğer laboratuvar anormallikleri .
Düz kas antikorları , karaciğer/böbrek mikrozomal antikorları ve antinükleer antikor gibi antikorlar bazen pozitiftir ancak bu, otoimmün enteropatiye zıt olarak eşlik eden otoimmün bozukluklardan kaynaklanabilir . Goblet veya enterosit hücre antikorlarının varlığı, otoimmün enteropati olasılığını artırır ancak bazen mevcut değildir ve bu nedenle tanı koymak için gerekli değildir.
Ayırıcı tanı
Otoimmün enteropati ve CVID , tanıyı zorlaştırabilecek bir dizi ortak özelliği paylaşır. Her iki bozuklukta da bulunan özellikler arasında kript yıkımı ve villöz atrofi bulunur. Biyopsi yaparken, plazma hücresi kaybı iki durum arasında ayrım yapmaya yardımcı olabilir çünkü plazma hücreleri CVID’de bulunmasa da , otoimmün enteropati sıklıkla yüksek sayıda plazma hücresi ile karakterize edilir.
Histolojik bulgulara dayanarak pediatrik otoimmün enteropatinin ayırıcı tanısı, greft-versus-host hastalığı , Crohn hastalığı ve çölyak hastalığı ve laktoz intoleransı gibi gıda duyarlılığı enteropatileridir .
İnatçı ishalli bebeklerde laktoz intoleransı dışlanmalıdır . Otoimmün enteropati gibi laktoz intoleransı da ince bağırsakta primer bulgularla tüm GI sistemini etkileyebilir. Biyopsi lamina proprianın belirgin mononükleer hücre infiltratını , düzleşmiş villusları ve ödemi ortaya çıkarır. Otoimmün enteropatiden farklı olarak laktoz intoleransı genellikle kript apoptozunun olmaması ve eozinofillerin artmasıyla karakterizedir .
Crohn hastalığı ile otoimmün enteropati arasında klinik ve patolojik sunumları açısından benzerlikler vardır . Ancak, Crohn hastalığıyla ilişkili mukozal yaralanmaya lenfoplazmasitik bir infiltrattan ziyade daha sıklıkla akut inflamasyon eşlik eder. Granülomlar ayrıca Crohn hastalığının tanısını destekler .
Apoptozis söz konusu olduğunda otoimmün enteropati ile greft-versus-host hastalığı arasında bir fark yoktur . Bu durumda hastanın klinik geçmişiyle korelasyon çok önemlidir.
Tedavi
Otoimmün enteropatisi olan birçok hastada yetersiz beslenme gelişir . Oral besin takviyeleri yetersiz beslenmeyi yönetmeye yardımcı olabilir ancak genellikle parenteral beslenme gerekir. Prednizon ve budesonid gibi kortikosteroidler genellikle tedavinin ilk basamağıdır. Kortikosteroidlere yanıt vermeyenlerde infliksimab , takrolimus , 6-merkaptopurin , sirolimus , azatioprin , mikofenolat mofetil , rituksimab ve siklosporin gibi immünosüpresif ilaçlar kullanılmıştır. Bu ilaçlar ayrıca idame tedavisi olarak kortikosteroidlerle birlikte kullanılmıştır . Bu ilaçlar genellikle olumsuz yan etkilere sahiptir ve her zaman remisyonu sürdürmeye yardımcı olmaz.
Mezenkimal kök hücre tedavisi ayrıca otoimmün enteropatiyi tedavi etmek için de kullanılmış ve iyileştirici olduğu gösterilmiştir.
Görünüm
Tedavi edilmeyen otoimmün enteropatinin ölüm oranları %30’a kadar çıkmaktadır. Parenteral beslenmeye ihtiyaç duyulması , hastalığın ortaya çıkış yaşı ve semptomların şiddeti gibi birçok faktör uzun vadeli sonuçları etkileyebilir. Hiçbir tedavinin tüm vakalarda başarılı olduğu kanıtlanmamıştır ve nüksler yaygındır.
Epidemiyoloji
Otoimmün enteropatinin 100.000 bebekten 1’inden azında görüldüğü tahmin edilmektedir.
Yetişkinlerde başlayan otoimmün enteropatinin miktarında artış olmuştur. Otoimmün enteropatisi olan yetişkinlerde tanı konulmasının ortanca yaşı 55’tir. Bu hastaların %87’si beyazdı ve kadın ve erkeklerin eşit bir dağılımı olduğu görülmektedir.