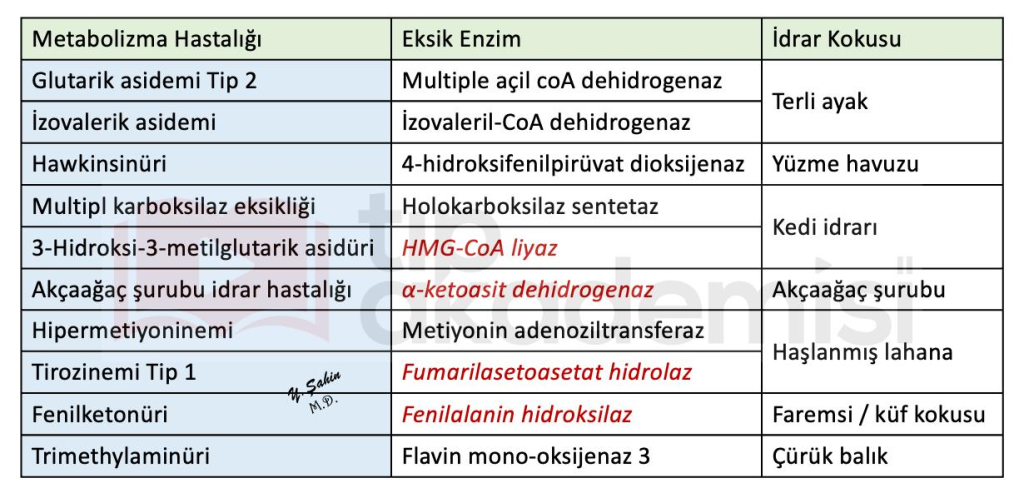
Hawksinüri (Hawkinsinuria), tirozinin yıkım basamaklarında görev alan bir enzimin defektine bağlı olarak gelişen, otosomal dominant (baskın) geçişli, oldukça nadir bir amino asit metabolizma hastalığıdır.
Tirozin amino asidi vücutta yıkılırken sırasıyla p-hidroksifenilpirüvata (p-HPPA), ardından homojentisata dönüşür.
- Etkilenen Enzim: p-hidroksifenilpirüvat dioksijenaz (p-HPPD) enzimidir.
- Patoloji: Enzim tamamen yok değildir; işlevsel bir mutasyon vardır. Enzim, p-HPPA’yı homojentisata dönüştürürken reaksiyon yarıda kalır ve ortaya “Hawkinsin” adı verilen anormal, kükürt içeren siklik bir amino asit ara ürünü çıkar. Bu ara ürün idrarla masif olarak atılır.
Klinik Tablo: Bebeklik Dönemi Krizleri
Hastalık otosomal dominant olduğu için aile öyküsü genellikle pozitiftir. Belirtiler genellikle bebek anne sütünden formül mamaya veya proteinli ek gıdalara (tirozinden zengin) geçtiğinde aniden tetiklenir:
- Persistan metabolik asidoz atakları
- Kilo alamama, büyüme geriliği (failure to thrive)
- İdrarda yüzme havuzu/klor kokusuna benzer spesifik bir koku (Hawkinsin maddesinden dolayı)
- Hafif hepatomegali (karaciğer büyümesi)
Zamanla Düzelen Klinik (En Büyük İpucu!)
Hawksinürinin en karakteristik özelliği, bebeklik dönemindeki bu asidoz ve büyüme geriliği tablolarının 1 yaşından sonra kendiliğinden düzelmesidir. Çocuk büyüdükçe tolerans geliştirir, semptomlar tamamen kaybolur ve erişkin dönemde hasta tamamen asemptomatik hale gelir. Entelektüel yetiler ve yaşam süresi tamamen normaldir.
Spotlar:
Tirozinemi Tip 1 ile Farkı: Tirozinemi Tip 1’de (Fumarilasetoasetat hidrolaz eksikliği) idrarda süksinilaseton birikir ve tedavi edilmezse bebeklikte fatal karaciğer yetmezliği ve hepatosellüler karsinom (HSK) gelişir. Hawksinüride ise karaciğer yetmezliği gelişmez, tablo 1 yaşından sonra kendiliğinden düzelir ve idrarda Hawkinsin saptanır.