Spinal Musküler Atrofi (SMA) ve Tedavi Endikasyonu
SMA’nın Genetik Temeli
- Kalıtım Şekli: SMA, metinde belirtildiği gibi, Otozomal Resesif (OR) geçişli bir hastalıktır. Yani, hastalığın ortaya çıkması için bireyin her iki ebeveynden de mutasyona uğramış geni alması gerekir.
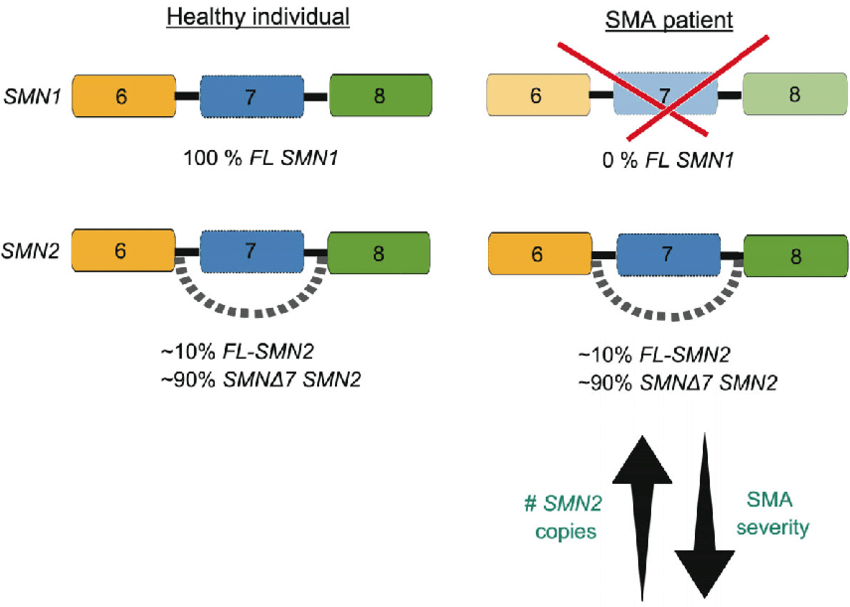
- SMN1 Geni: Hastalığın ana nedeni, Survival Motor Neuron 1 (SMN1) genindeki homozigot mutasyondur (genellikle delesyon/silinme). Bu gen, motor nöronların hayatta kalması ve işlevi için gerekli olan SMN proteinini üretir. SMN1 geni fonksiyonel protein üretemediğinde hastalık başlar.
- SMN2 Geni: İnsanlarda SMN1’e çok benzeyen bir yedek gen olan SMN2 bulunur. Ancak SMN2, protein üretiminde kritik bir bölgeyi atlayan (ekson 7 atlaması) bir mekanizmaya sahiptir. Bu nedenle SMN2, esas olarak işlevsiz, kısa SMN proteini üretir. SMN2 kopya sayısı, üretilen az miktardaki tam işlevli SMN proteini miktarını belirlediği için hastalığın şiddetini doğrudan etkiler.
Tedavi Endikasyonu ve SMN2 Rolü
Genetik tedavilerin popülerleşmesiyle birlikte, SMN2 geninin varlığı ve kopya sayısı tedavi yaklaşımları için hayati önem taşımaktadır:
- Tedavi Hedefi: Modern SMA tedavilerinin (gen tedavisi ve antisense oligonükleotid tedavileri) büyük bir kısmı, ya doğrudan eksik olan SMN1 genini yerine koymayı ya da SMN2 genini tam işlevli SMN proteini üretmeye zorlamayı hedefler.
- SMN2’nin İki Alelinin Bulunması: Sizin bahsettiğiniz endikasyon, özellikle SMN2 genine hedefli tedaviler (örneğin Nusinersen ve Risdiplam) için önemlidir. Bu tedaviler, SMN2 genindeki hatalı ekleme/kesme (splicing) mekanizmasını düzelterek, SMN2’nin daha fazla tam boy, işlevli SMN proteini üretmesini sağlar. Dolayısıyla, tedavinin etki edebilmesi için düzeltilecek olan SMN2 geninin var olması (en az iki alel veya kopya) gereklidir.
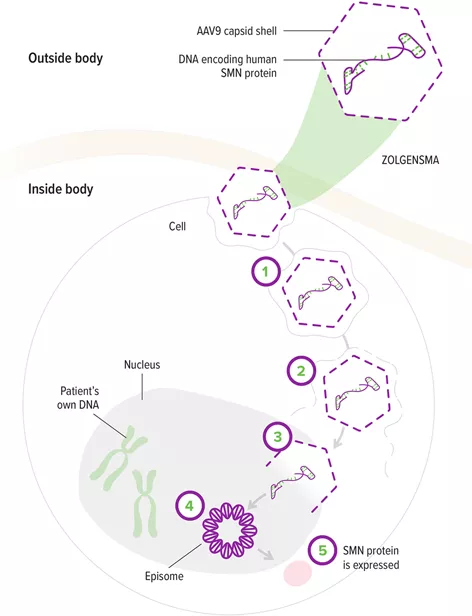
- Zolgensma (Gen Tedavisi): Bir diğer popüler tedavi olan Zolgensma (Onasemnogene abeparvovec), doğrudan SMN1 genini yerine koymayı hedefler, bu nedenle SMN2 kopya sayısından bağımsız çalışır ancak bu da SMN1 genindeki mutasyonu doğrulanmış hastalara uygulanır.
Özet: SMA’da tedavinin başarısı, kısmen de olsa hastalığın şiddetini belirleyen yedek gen (SMN2) kopyalarının varlığına ve onların tam işlevli protein üretmeye zorlanabilmesine bağlıdır.
—————————–
SMA (Spinal Musküler Atrofi) – GENETİK & KLİNİK & TEDAVİ

5
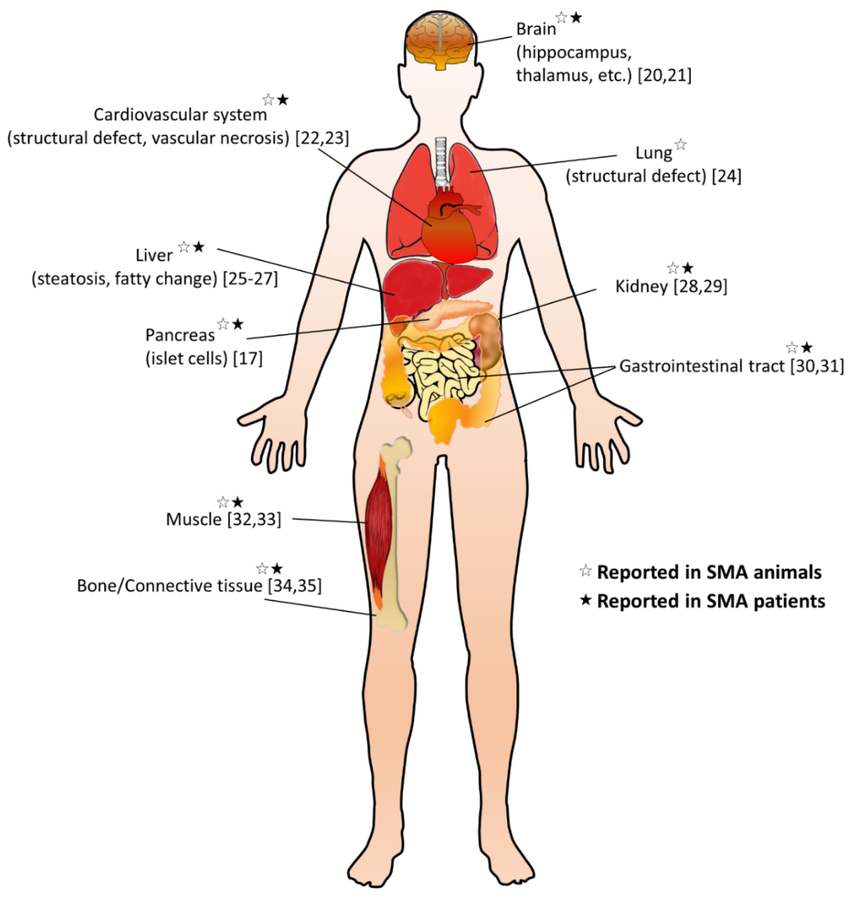
GENETİK MEKANİZMA ve MODİFİYE EDİCİ GEN (SMN2) MEGA TABLO
| Başlık | SMN1 | SMN2 | Klinik Önemi |
|---|---|---|---|
| Gen lokasyonu | 5q13 | 5q13 | Her ikisi de aynı lokusta tandem tekrar |
| Mutasyon tipi | Homozigot delesyon / nokta mutasyonu | Normal ama splice hatası içerir | Hastalık SMN1 kaybıyla oluşur |
| Protein üretimi | Fonksiyonel SMN proteininin %90’ı | Fonksiyonel proteinin sadece %10–15’i | SMN2 yedek gen görevi görür |
| Ekzon 7 sorunu | Yok | Ekzon 7 çoğunlukla atlanır | Tedaviler ekzon 7’yi kurtarmayı hedefler |
| Klinik modifiye edici rol | Hastalık nedeni | Hastalığın şiddetini belirler | Kopya sayısı arttıkça daha hafif SMA |
| Tedavi hedefi midir? | Zolgensma ile yeni SMN1 verilir | Evet → Nusinersen & Risdiplam buraya etki eder | SMN2’nin “aktif” olması şarttır |
| Tedavi endikasyonu ile ilişkisi | Mutasyonun varlığı → tanı | En az 2 SMN2 aleli (kopya) tedavi için kritik | Tedavi kararı SMN2 kopyaya göre verilir |
SMN2 KOPYA SAYISI – KLİNİK TİP – AĞIRLIK İLİŞKİSİ
| SMN2 Kopya Sayısı | SMA Tipi | Başlangıç Zamanı | Klinik Şiddet | Motor Düzey | Tedavi Etkinliği |
|---|---|---|---|---|---|
| 1 kopya | Tip 0 | Doğum öncesi / neonatal | En ağır | Solunum yetmezliği, çok kısa yaşam | Gen tedavisi sınırlı, prognoz kötü |
| 2 kopya | Tip 1 (Werdnig–Hoffmann) | < 6 ay | Çok ağır | Bağımsız oturamaz | Tedavi için en önemli grup |
| 3 kopya | Tip 2 | 6–18 ay | Orta-ağır | Oturabilir, yürüyemez | İyi yanıt |
| 4 kopya | Tip 3 | >18 ay, çocukluk | Orta | Bağımsız yürüyebilir | Yanıt var, daha geç |
| 5+ kopya | Tip 4 | Erişkin | Hafif | Yavaş progresyon | Tedavi faydası en düşük |
Sınav ezberi: SMN2 kopya sayısı arttıkça SMA daha hafif seyreder.
Tedavi verilecek en kritik hasta grubu: SMN2 ≥2 olan Tip 1 ve Tip 2.
TEDAVİ ENDİKASYONLARI (GEN TEDAVİSİ + SMN2 KOPYA SAYISI)
| Tedavi | Etki Mekanizması | Uygulama | Tedavi Endikasyonu ile İlişkisi | SMN2 Şartı |
|---|---|---|---|---|
| Nusinersen (Spinraza) | SMN2 ekzon 7 splicing düzeltme → fonksiyonel SMN ↑ | İntratekal | SMN2 çalışıyorsa etki eder | SMN2 ≥2 zorunlu |
| Risdiplam (Evrysdi) | Oral → SMN2 ekzon 7 eklenmesini arttırır | Oral | SMN2 üzerinden etki | SMN2 ≥2 |
| Onasemnogene abeparvovec (Zolgensma) | AAV9 vektör ile yeni SMN1 geni verilir | IV doz | SMN1 yerine konur ama klinik başarı yine SMN2 kopya sayısı ile ilişkilidir | Genelde ≥2 kopya olanlarda uygulanır |
| Destek tedavi | Solunum/ beslenme desteği | Klinik | Tip 1–2’de zorunlu | Bağımsız |
NEDEN “SMN2 ≥2” TEDAVİ İÇİN KRİTİK?
| Nedeni | Açıklama |
|---|---|
| Tedaviler SMN2’ye etki eder | Nusinersen/Risdiplam SMN2 ekzon 7’yi kurtarır → Fonksiyonel SMN ↑ |
| 1 kopya SMN2 → protein çok yetersiz | Tedavi ile artırılsa bile klinik yanıt minimal |
| Gen tedavisi (Zolgensma) bile SMN2 kopyasına bağlı daha iyi sonuç verir | SMN2, hücrenin yedek üretim gücünü artırır |
| Uzun dönem prognoz SMN2 sayısına bağlı | Tedavi sonrası motor kazanımlar en çok SMN2 ≥2 olanlarda görülür |
Bu nedenle “SMN2’nin iki alelinin de bulunması” tedavi endikasyonlarının ana kriteridir.
Tedavi Özet Tablosu
| Kavram | Bilgi |
|---|---|
| Kalıtım | Otozomal resesif |
| Temel genetik bozukluk | SMN1 homozigot delesyon |
| Modifiye edici gen | SMN2 kopya sayısı |
| En ağır tip | SMN2 = 1 → Tip 0 |
| Tedavi için gereklilik | SMN2 ≥ 2 |
| Tedavi mekanizması | SMN2 üzerinden SMN artırma veya SMN1 yerine koyma |
| Tedavi hedefi | Motor nöron kaybını durdurma ve fonksiyon kazanımı |
Ayırıcı Tanı – Genetik ve Klinik Mega Mini Tablo
| Hastalık | SMA ile Benzerlik | Ayrım |
|---|---|---|
| Werdnig–Hoffmann (SMA Tip 1) | Aynıdır | SMN1 delesyonu var |
| Pompe hastalığı | Hipotoni + kas güçsüzlüğü | CK yüksek, kardiyomegali → Lizozomal asit maltaz eksikliği |
| Myastenia gravis neonatal | Hipotoni | Fluktuasyon olur, genetik değil |
| Konjenital miyotoniler | Kas güçsüzlüğü | EMG’de miyotoni, gen farklı |
KISA EZBER
- SMA = SMN1 mutasyonu (OR).
- Hastalığın şiddetini belirleyen tek gerçek faktör = SMN2 kopya sayısı.
- Tedavi için temel şart = SMN2’nin iki alelinin bulunması (≥2 kopya).
- Tedaviler SMN2’ye etki eder → Ekzon 7 splicing düzeltilir.
- En ağır tip = SMN2 = 1 → Tip 0.