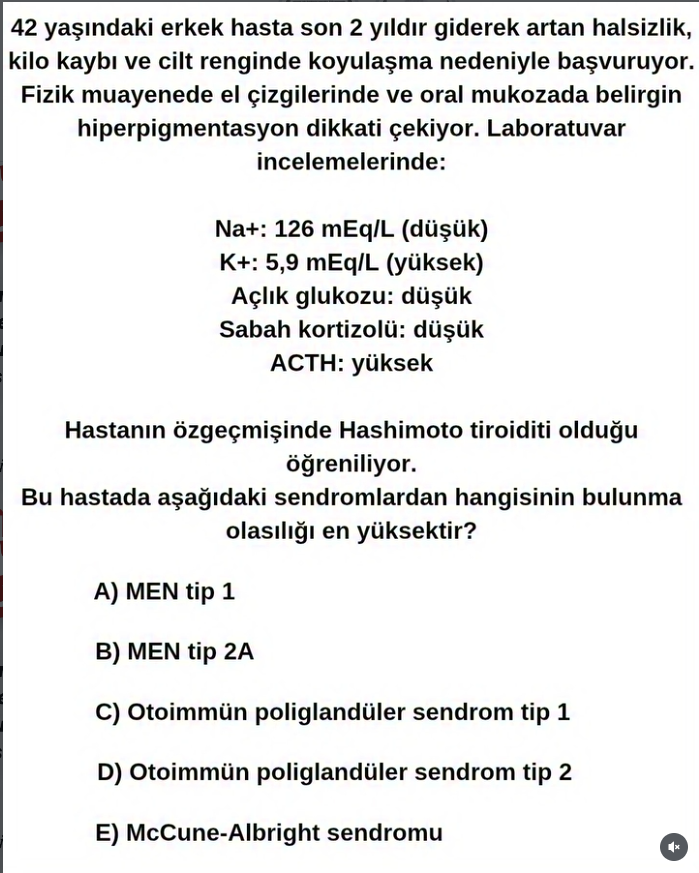
Doğru cevabı D) Otoimmün poliglandüler sendrom tip 2 (Schmidt Sendromu) seçeneğidir.
Sorunun Analizi ve Açıklama:
Soruda verilen klinik ve laboratuvar bulguları adım adım incelendiğinde tanı netleşmektedir:
1. Primer Adrenal Yetersizlik (Addison Hastalığı) Bulguları
Klinik: Halsizlik, kilo kaybı ve özellikle el çizgileri ile oral mukozadaki hiperpigmentasyon (ciltte koyulaşma). Hiperpigmentasyon, yüksek ACTH’ın melanosit uyarıcı etkisinden kaynaklanır ve sadece primer (böbrek üstü bezi kaynaklı) yetmezlikte görülür. Laboratuvar: Düşük Sodyum (Na+), yüksek Potasyum (K+), düşük açlık glukozu ve düşük sabah kortizolü ile beraber yüksek ACTH seviyesi primer adrenal yetmezliği kanıtlar.
2. Eşlik Eden Hastalık ve Sendromun Belirlenmesi
Hastanın özgeçmişinde Hashimoto tiroiditi olduğu belirtilmiş. Bir hastada Addison Hastalığı ile beraber Otoimmün Tiroid Hastalığı (Hashimoto veya Graves) ve bazen Tip 1 Diyabetin bir arada bulunması Otoimmün Poliglandüler Sendrom Tip 2 (PGA Tip 2 veya Schmidt Sendromu) olarak tanımlanır.
Neden Diğer Şıklar Değil?
MEN Tip 1 ve 2 (A-B): Bunlar neoplazi (tümör) sendromlarıdır. Paratiroid adenomu, hipofiz adenomu, pankreas tümörleri (MEN 1) veya medüller tiroid karsinomu ve feokromositoma (MEN 2) ile karakterizedirler. Adrenal yetmezlik bu sendromların bir parçası değildir.
Otoimmün Poliglandüler Sendrom Tip 1 (C): Genellikle çocukluk çağında başlar. Tanı için üç temel bulgudan ikisi gereklidir: Kronik mukokutanöz kandidiyazis (mantar enfeksiyonu), Hipoparatiroidizm (kalsiyum düşüklüğü) ve Addison hastalığı. Soruda tiroid hastalığı vurgulandığı için Tip 2 daha uygundur.
McCune-Albright Sendromu (E): “Cafe-au-lait” lekeleri, poliostotik fibröz displazi (kemik sorunları) ve otonom endokrin hiperfonksiyonu (erken püberte gibi) ile seyreder; yetmezlik sendromu değildir.
Özetle; Addison + Hashimoto Tiroiditi kombinasyonu bizi doğrudan Otoimmün Poliglandüler Sendrom Tip 2 tanısına götürmektedir.
OTOİMMÜN POLİGLANDÜLER SENDROMLAR (APS – Autoimmune Polyendocrine Syndromes)
| Özellik | Tip 1 (Otoimmün Poliendokrinopati–Kandidiyazis–Ektodermal Distrofi = APECED) | Tip 2 (Schmidt Sendromu) |
|---|---|---|
| Genetik Geçiş | Otozomal resesif | Poligenik – multifaktöriyel (HLA ilişkili) |
| Mutasyon / Gen | AIRE (Autoimmune Regulator) geni (21q22.3, santral tolerans bozukluğu) | HLA-DR3, DR4, DQ2, DQ8 (+ CTLA-4, PTPN22, MICA variasyonları) |
| Başlama Yaşı | Çocukluk çağı | Ergenlik – erken erişkinlik |
| Cinsiyet | Her iki cins | Kadın > Erkek |
| Temel Patogenez | Timik negatif seçim bozukluğu → otoimmün T hücreleri elimine edilemez | Periferik otoimmün tolerans bozulması + genetik predispozisyon |
| Klasik Triad | 1-Mukokutanöz kandidiyazis 2- Hipoparatiroidizm 3- Addison hastalığı | 1- Addison hastalığı 2- Otoimmün tiroid hastalığı (Hashimoto veya Graves) 3- Tip 1 DM |
| Endokrin Bulgu Sıklığı | Genellikle hipoparatiroidizm ilk bulgudur | Addison → DM veya tiroid bozukluğu ile birlikte |
| Diğer Endokrin Hastalıklar | – Primer hipogonadizm – Pankreatik yetmezlik – Hipotiroidizm (nadir) | – Prematür over yetmezliği – Paratiroid tutulumu nadir |
| Endokrin Olmayan Bulgular | – Mukokutanöz kandidiyazis (%100) – Ektodermal distrofi (tırnak, diş, saç) – Keratopati, vitiligo, pernisiyöz anemi gibi diğer otoimmüniteler | – Vitiligo, pernisiyöz anemi, myastenia gravis, alopecia, ITP, çölyak hastalığı, parkinsonizm |
| İmmünolojik Temel | AIRE mutasyonu → timusta periferik otoantijenlerin tanıtılamaması → self reaktif T hücre klonları eliminasyondan kaçar | T hücre regülasyonu bozukluğu → çoklu otoantikor üretimi (anti-21-hidroksilaz, anti-TPO, anti-GAD vb.) |
| Otoantikorlar | – Anti-interferon-ω ve α – Anti-IL-17A/F, IL-22 – Anti-CaSR, anti-NLRP5 | – Anti-21-hidroksilaz (Adrenal) – Anti-TPO / anti-Tg (Tiroid) – Anti-GAD65 / IA-2 (Pankreas β) |
| Klinik Karmaşıklık | Genellikle erken yaşta başlar, kademeli olarak yeni endokrin yetmezlikler eklenir | Erişkin başlangıçlı, nadirde olsa ailevi klaster |
| Tedavi Prensipleri | Eksik hormonların yerine konması (ör. Ca + D3, hidrokortizon, fludrokortizon, seks steroidleri) + mantara karşı profilaksi | Her endokrin yetmezlik için substitüsyon (özellikle glukokortikoid, tiroid, insülin) |
| Komplikasyonlar | Kronik mukokutanöz enfeksiyon, diş-tırnak bozuklukları, keratit | Addison krizi, hipoglisemi, otoimmün eklem ve sinir tutulumu |
| Prognoz | İyi erken tanıda, ancak multisistem destek gerektirir | Uygun hormon tedavisiyle yaşam beklentisi normal |
| Ayırıcı Genetik Özellik | AIRE (21q22.3) – otozomal resesif | HLA-DR3/DR4/DQ2/DQ8 – poligenik predispozisyon |
| Mnemonic | “1 = Childhood + Candida” | “2 = Adult + Adrenal + Autoimmune thyroid/DM” |
Klinik Örnek – Tip 1
9 yaşında kız hasta; tekrarlayan oral mantar enfeksiyonları, hipokalsemi, Addison tanısı.
Anti-interferon-ω pozitif.Tanı: APS-1 (APECED). ” Otoimmün poliendokrinopati-kandidiyazis-ektodermal distrofi /displazi ,Whitaker sendromu, Kandidiyazis – hipoparatiroidizm – Addison hastalığı sendromu “
Klinik Örnek – Tip 2
35 yaşında kadın; hiperpigmentasyon, hipotansiyon, TSH yüksekliği, anti-TPO pozitif, HbA1c yüksek.
Tanı: APS-2 (Schmidt sendromu).
Özet Farklar
| Özellik | APS-1 | APS-2 |
|---|---|---|
| Başlangıç | Çocukluk | Erişkin |
| Genetik | AIRE (AR) | HLA DR3/DR4 (poligenik) |
| Kandidiyazis | Var (erken) | Yok |
| Hipoparatiroidi | Var (erken) | Yok / nadir |
| Addison | Var | Var |
| Tip 1 DM | Nadir | Sık |
| Tiroid otoimmünitesi | Nadir | Sık |
| Perinöral ve ektodermal lezyon | Var | Yok |
| Otoantikorlar | Anti-IFN, anti-IL-17 | Anti-21-hidroksilaz, anti-TPO, anti-GAD |
| Cinsiyet | Her iki | Kadın ↑ |
| Klinik özeti | “Candida + Hipopara + Addison” | “Addison + DM veya Tiroid” |