Hermansky-Pudlak Sendromu (HPS), esas olarak üç ana belirti ile karakterize edilen, nadir görülen, kalıtsal bir hastalıktır: okülokutanöz albinizm (cilt, saç ve gözlerde pigmentasyon eksikliği), kanama bozuklukları ve bazı tiplerde çeşitli organ tutulumları (en önemlisi akciğerde pulmoner fibrozis).
Hastalık, hücrelerdeki lizozomla ilişkili organellerin (LRO’lar) işlev bozukluğuna neden olan gen mutasyonlarından kaynaklanır. Bu durum, melaninin, pıhtılaşma faktörlerinin ve diğer maddelerin depolanmasını/taşınmasını etkiler.
Temel Belirtileri ve Özellikleri
Hermansky-Pudlak Sendromu’nun temel klinik tablosu genellikle şunları içerir:
Okülokutanöz Albinizm (OCA)
- Cilt ve Saç: Pigment (melanin) eksikliği nedeniyle cilt, saç ve gözler normalden daha açık renklidir. Cilt güneşe karşı çok hassastır ve deri kanseri riski yüksektir.
- Gözler:
- Görme Bozukluğu: Retina ve optik sinirlerin anormal gelişimi nedeniyle görme keskinliği düşüktür (genellikle yasal körlük seviyesine yakındır).
- Nistagmus: Gözlerin istemsiz, ritmik hareketleri.
- Fotofobi: Işığa karşı aşırı hassasiyet.
Kanama Eğilimi (Hemorajik Diyatez)
- HPS’li kişilerde pıhtılaşmayı sağlayan trombositlerde (plateletler) depolama kusuru vardır (yoğun granül eksikliği).
- Bu durum kolay morarma, sık burun kanaması, diş çekimi veya ameliyat sonrası uzamış kanama ve kadınlarda aşırı adet kanamasına yol açar.
Organ Tutulumları (En Önemlileri)
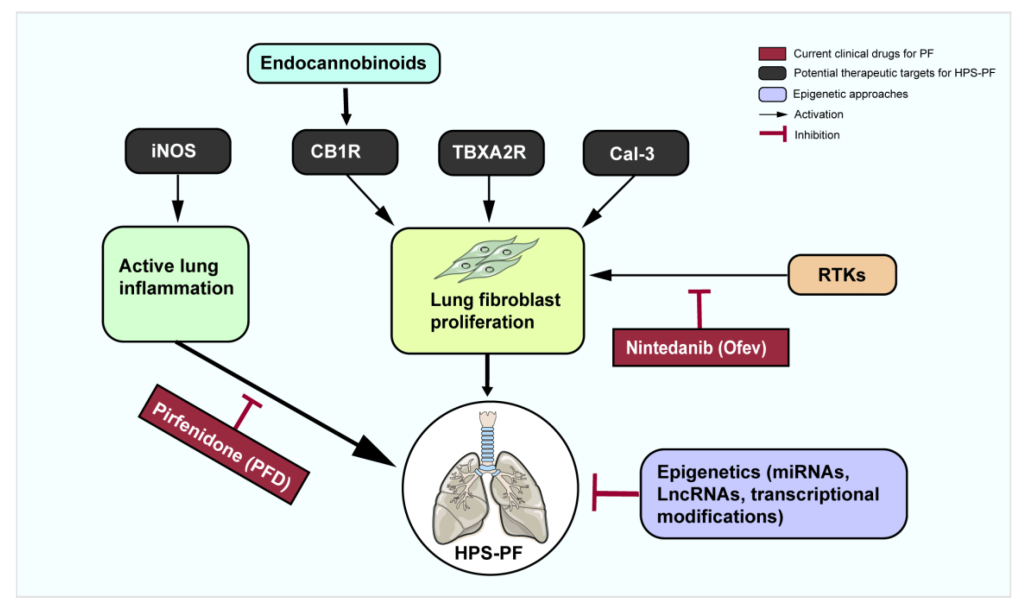
- Pulmoner Fibrozis: Akciğerlerde bağ dokusu birikimi ve skarlaşma (nedbeleşme) sonucu oluşan ve nefes darlığına yol açan ciddi bir hastalıktır. HPS’nin en ölümcül komplikasyonudur ve genellikle 30’lu veya 40’lı yaşlarda ortaya çıkar (HPS Tip 1, 2 ve 4 gibi şiddetli tiplerde daha yaygındır).
- Granülomatöz Kolit: Kalın bağırsakta (kolon) iltihaplanma, karın ağrısı ve kanlı ishale neden olabilir (Crohn hastalığına benzer).
- Böbrek ve Kalp Hastalıkları: Daha nadir olmakla birlikte ceroid (yağ benzeri anormal bir madde) birikimi sonucu görülebilir.
Kalıtım ve Tipleri
- Kalıtım Şekli: Hermansky-Pudlak Sendromu otozomal resesif kalıtılır. Bu, hastalığın ortaya çıkması için hem anneden hem de babadan kusurlu geni (mutasyonu) almak gerektiği anlamına gelir. Ebeveynler genellikle taşıyıcıdır ve belirti göstermezler.
- Tipler: Şu ana kadar 11 farklı HPS tipi (HPS-1’den HPS-11’e) tanımlanmıştır ve her tip farklı bir gendeki mutasyondan kaynaklanır. Semptomların şiddeti ve organ tutulumu (özellikle pulmoner fibrozis riski), sendromun tipine göre farklılık gösterir.
Tanı ve Tedavi
Tanı Yöntemleri
- Klinik İnceleme: Albinizm bulguları ve kanama öyküsünün değerlendirilmesi.
- Trombosit İncelemesi: Elektron mikroskobu ile trombositlerdeki yoğun granüllerin (dense bodies) yokluğunun gösterilmesi (HPS’nin ayırt edici özelliğidir).
- Genetik Testler: Hastalığa neden olan genlerdeki (örneğin HPS1, AP3B1, HPS3) mutasyonların tespiti.
Tedavi ve Yönetim
HPS’nin kesin bir tedavisi yoktur. Tedavi, semptomları ve komplikasyonları yönetmeye odaklanır:
- Kanama Yönetimi: Kanama eğilimini azaltmak için bazı ilaçlar (örneğin desmopressin/DDAVP), major ameliyatlar öncesinde pıhtılaşma faktörleri veya trombosit transfüzyonları kullanılabilir. Kan sulandırıcı ilaçlardan kaçınılmalıdır.
- Akciğer Tedavisi: Pulmoner fibrozis geliştiren hastalarda yeni antifibrotik ilaçlar (örneğin pirfenidon) ve nihayetinde akciğer nakli bir seçenek olabilir.
- Göz Yönetimi: Görme problemlerini hafifletmek için düzeltici lensler, gözlükler ve düşük görme yardımcıları kullanılır. Işığa hassasiyet için güneş gözlüğü önerilir.
- Deri Koruması: Cilt kanseri riskini azaltmak için yoğun güneşten korunma, yüksek faktörlü güneş kremi ve koruyucu giysiler hayati önem taşır.
HPS’li hastaların yaşam kalitesini artırmak ve komplikasyonları yönetmek için genellikle Nefroloji, Hematoloji, Göğüs Hastalıkları ve Göz Hastalıkları uzmanlarından oluşan bir multidisipliner ekip tarafından takip edilmesi gerekir.
Hermansky–Pudlak Sendromu
Tanım
- Otozomal resesif geçişli, nadir bir sendrom.
- Özellikle Puerto Rico kökenli popülasyonda sık görülür.
- Triad:
- Okülokutanöz albinizm (tirozinaz pozitif → melanin sentezi azalır ama tamamen bloklanmaz)
- Trombosit fonksiyon bozukluğu (dense granül eksikliği → uzamış kanama zamanı)
- Doku ve makrofajlarda seroid benzeri madde birikimi
Klinik Bulgular
- Tekrarlayan epistaksis (burun kanaması)
- Uzamış kanama zamanı (ama trombosit sayısı normal)
- Okülokutanöz albinizm → açık ten, saç, göz bulguları
- Seroidlipofuskin benzeri madde birikimi nedeniyle:
- Akciğer: interstisyel/restriktif akciğer hastalığı → pulmoner fibrozis
- Böbrek: böbrek yetmezliği
- Kalp: kardiyomiyopati, kalp yetmezliği
Tanı
- Klinik triad
- Elektron mikroskobunda trombosit dense granül eksikliği
- Moleküler genetik test (HPS genleri: HPS1, HPS3 vb.)
Tedavi
- Spesifik tedavisi yok.
- Kanama yönetimi:
- Trombosit transfüzyonu
- Desmopressin (bazı olgularda)
- Akciğer fibrozisi için antifibrotik tedaviler araştırma aşamasında.
- Organ yetmezliği gelişirse destek tedavileri (böbrek nakli, akciğer nakli vb.).
Özet: Hermansky–Pudlak Sendromu → Okülokutanöz albinizm + trombosit dense granül eksikliği + seroid benzeri madde birikimi (pulmoner fibrozis, böbrek/kalp yetmezliği).