Doğduğundan itibaren rutin kontrolleri sırasında yalnızca baş çevresinin diğer vücut ölçülerine göre ilerde olduğu saptanan 2 yaşındaki çocuğun öyküsünden 11 aylıkken geçirdiği ateşli bir hastalıktan sonra ağır koreoatetoz, distoni ve motor gerilik başladığı öğreniliyor. Kazandığı motor gelişim basamaklarını kaybeden bu çocukta bilişsel fonksiyonların korunmuş olduğu gözleniyor. Beynin magnetik rezonans görüntülemelerinde frontotemporal atrofi ve subdural efüzyon belirleniyor.
Bu çocuk için en olası tanı aşağıdakilerden hangisidir?
A) Glutarik asidüri tip I
B) Serin biyosentez defekti
C) Glisin ensefalopatisi
D) Kreatin eksikliği sendromu
E) Canavan hastalığı
Doğru cevap: A) Glutarik asidüri tip I
Neden?
- Makrosefali doğuştan/erken çocuklukta sık.
- 11. aydan sonra ateşli hastalık tetikleyici → akut ensefalopatik kriz sonrası ağır distoni/koreoatetoz ve motor regresyon (bilişsel fonksiyonlar görece korunabilir).
- MRI bulguları tipik: frontotemporal atrofi, genişlemiş Sylvian fissürleri ve subdural efüzyon/hematom (istismarla karışabilir).
Diğer seçenekler neden değil?
- B) Serin biyosentez defekti: genelde mikrosefali, erken ağır nöbetler ve ciddi gelişimsel gerilik.
- C) Glisin ensefalopatisi (nonketotik): yenidoğan döneminde apne, letarji, inatçı nöbetler; ağır entelektüel yıkım.
- D) Kreatin eksikliği sendromu: belirgin konuşma gecikmesi, nöbet; MRS’de kreatin piki yok; tipik koreoatetoz/subdural efüzyon beklenmez.
- E) Canavan hastalığı: makrosefali + spastik-torasik hipotoni, diffüz lökodistrofi (T2’de yaygın yüksek sinyal); subdural efüzyon özellikli değil.
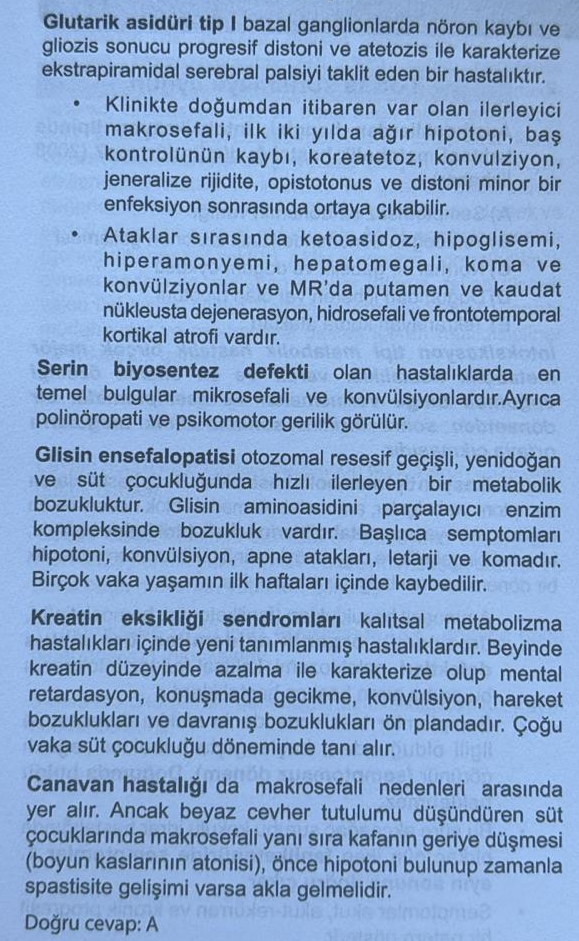
Bu olgu sunumunda belirtilen bulgular ve öykü, A) Glutarik asidüri tip I tanısı ile en uyumlu olanıdır.
İşte bu tanıyı destekleyen kilit bulgular:
- Baş çevresinin diğer vücut ölçülerine göre ilerde olması (Makrosefali): Glutarik asidüri tip I’in en karakteristik bulgularından biridir ve sıklıkla doğumdan itibaren veya erken bebeklik döneminde fark edilir.
- Ateşli hastalık sonrası başlayan motor gerilik, koreoatetoz ve distoni: Glutarik asidüri tip I’de, enfeksiyonlar, aşılar veya metabolik stres gibi “katabolik” olaylar, bazal gangliyonlarda ani ve geri dönüşümsüz hasara yol açabilir. Bu hasar, hastalığın tipik hareket bozukluklarına (distoni, koreoatetoz) neden olur. Bu durum, “akut striatal kriz” olarak adlandırılır.
- Kazandığı motor gelişim basamaklarını kaybetme: Bu, metabolik hastalıkların tipik bir özelliğidir ve hastalığın ilerlemesiyle motor becerilerin kaybedildiğini gösterir.
- Bilişsel fonksiyonların korunmuş olması: Hastalığın başlangıç evresinde ve erken dönemde bilişsel fonksiyonlar genellikle korunmuştur. Motor becerilerdeki geriliğe rağmen çocuğun çevresini algılaması ve iletişim kurması normal olabilir.
- MRG bulguları (Frontotemporal atrofi ve subdural efüzyon): Beynin MRG’sinde temporal lobların ön kısımlarında atrofi (küçülme) ve subdural efüzyon (beyin zarları arasında sıvı birikimi) glutarik asidüri tip I için çok tipik radyolojik bulgulardır. Özellikle “genişlemiş Sylvian fissür” olarak bilinen görünüm, bu hastalık için patognomoniktir.
Diğer şıkların neden doğru olmadığına dair kısa açıklamalar:
- B) Serin biyosentez defekti: Bu hastalık daha çok mikrosefali, tedaviye dirençli nöbetler ve ağır gelişimsel gerilik ile seyreder. Makrosefali tipik bir bulgu değildir.
- C) Glisin ensefalopatisi (Nonketotik hiperglisinemi): Genellikle yenidoğan döneminde başlar, ağır hipotoni, nöbetler ve solunum yetmezliği ile seyreder. Bilişsel fonksiyonlar ciddi şekilde etkilenir.
- D) Kreatin eksikliği sendromu: Bu sendromların belirtileri arasında gelişimsel gerilik, zihinsel engel ve nöbetler yer alır, ancak akut bir kriz sonrası ani başlayan distoni ve koreoatetoz tipik değildir. Makrosefali sık rastlanan bir bulgu değildir.
- E) Canavan hastalığı: Makrosefali görülebilir, ancak hastalık daha çok ilerleyici spastisite, hipotoni, görme kaybı ve ağır zihinsel gerilik ile karakterizedir. Beyin MRG’sinde subdural efüzyondan ziyade difüz beyaz cevher tutulumu (lökodistrofi) tipiktir.