Genel Tanım
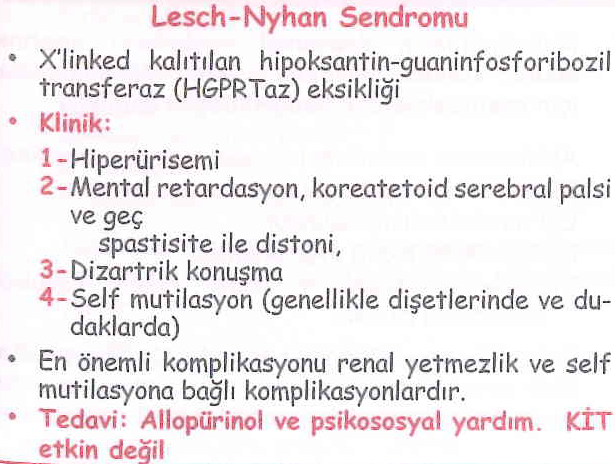
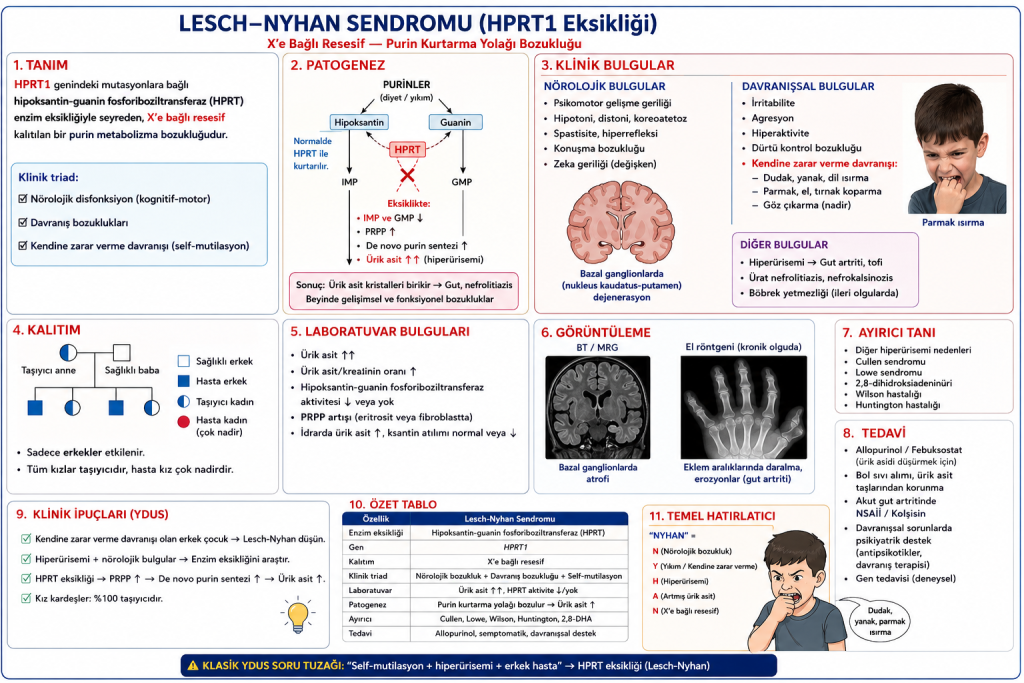
- Kalıtım: X’e bağlı resesif
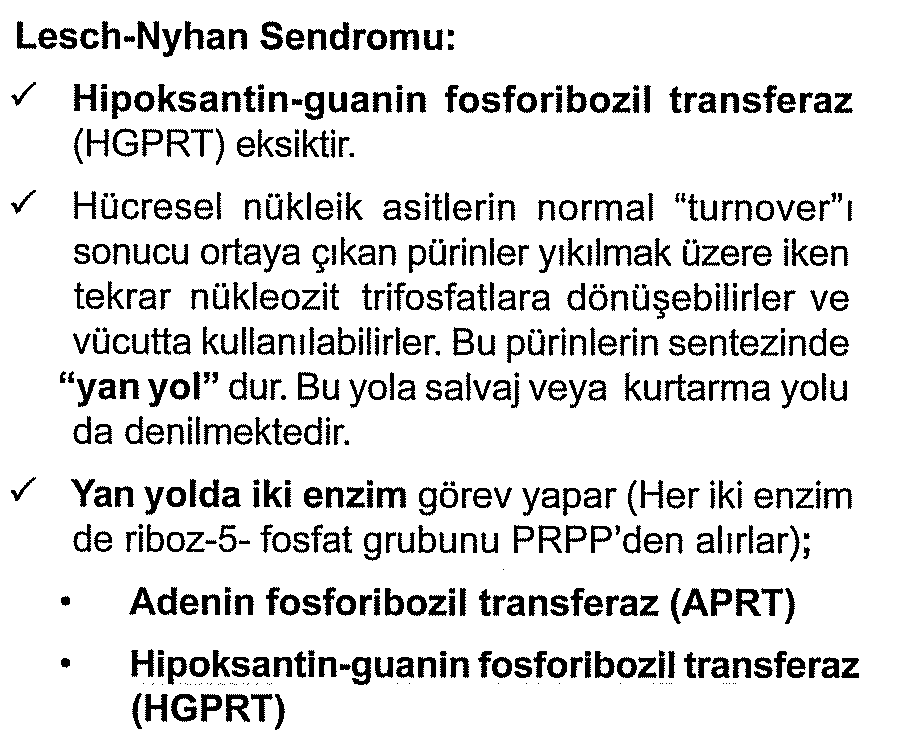
- Genetik Defekt: HPRT (hipoksantin-guanin fosforibozil transferaz) enzimi eksikliği
- Mekanizma: Purinlerin yeniden kullanım (salvage) yolu bozulur → hipoksantin ve guanin serbest kalır → ürik asit artışı
- Patofizyoloji:
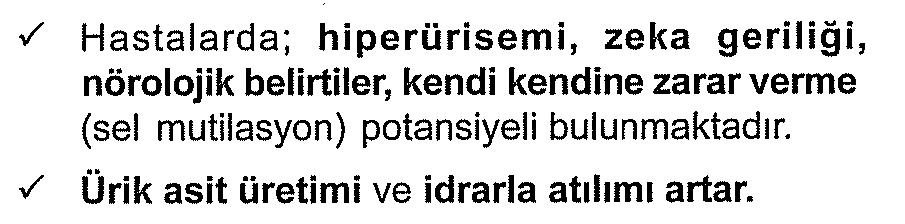
- Purin yıkımı artar → hiperürisemi
- Purin sentezi de artar (PRPP birikir, amidofosforibozil transferaz aktivasyonu)
- Bazal gangliyon etkilenmesi → nörolojik semptomlar
Klinik Bulgular
| Bulgular | Açıklama |
|---|---|
| Hiperürisemi | Yenidoğanda genellikle belirti vermez; ilerleyen dönemde sodyum ürat kristalleri bez bezi içinde “turuncu kum” (orange sand) olarak görülebilir |
| Nörolojik bozukluklar | Dismetri, distoni, spastisite, koreatetoz, gelişme geriliği |
| Davranışsal bozukluklar | Otoagresyon → dudak, dil, parmak ısırma; baş vurma |
| Böbrek etkileri | Ürik asit nefropatisi, taş, hematuri |
| Ek bulgular | Hipotoni (başlangıçta), ardından hipertonisite; konuşma güçlüğü |
Ayırt Edici Noktalar
- Otoagresif davranış + hiperürisemi = neredeyse patognomonik
- X’e bağlı olması → erkek çocukta görülür
- Yenidoğanda hiperürisemi dışında belirgin bulgu yok, semptomlar genelde 3–6 ayda başlar
- Nörolojik bulgular geri dönüşsüz
Tanı
- Serum ürik asit yüksekliği
- HPRT enzim aktivitesi ölçümü (lökositlerde veya fibroblastlarda)
- Moleküler genetik test (HPRT1 geni)
- Beyin MR: Bazal ganglion değişiklikleri olabilir
Tedavi
| Hedef | Yöntem |
|---|---|
| Ürik asit düşürme | Allopurinol veya febuksostat (ürik asit kaynaklı böbrek hasarı ve gutu önlemek için) |
| Davranış kontrolü | Koruyucu ağızlık, fiziksel kısıtlama gerekebilir |
| Spastisite/distoni | Baklofen, benzodiazepinler |
| Multidisipliner yaklaşım | Nöroloji + nefroloji + rehabilitasyon |
Nörolojik ve davranışsal bozukluklar tedavi edilemez, sadece semptomatik yaklaşım yapılır.
Vaka Örneği
Soru:
3 yaşında erkek çocuk, dudak ve parmaklarını ısırma, gelişme geriliği ve yürüme güçlüğü ile getiriliyor. Annesi bezinde zaman zaman “turuncu kum” fark ettiğini söylüyor. Fizik muayenede distoni ve spastisite var. Laboratuvarda serum ürik asit yüksek. Bu hastada en olası enzim defekti aşağıdakilerden hangisidir?
A) Adenin fosforibozil transferaz
B) Hipoksantin-guanin fosforibozil transferaz
C) Adenozin deaminaz
D) Ksantin oksidaz
E) PRPP sentetaz
Doğru cevap: B) Hipoksantin-guanin fosforibozil transferaz (HPRT)
Pürin Metabolizması Bozuklukları Karşılaştırma Tablosu
| Hastalık | Enzim Eksikliği / Gen | Kalıtım | Temel Patofizyoloji | Klinik Bulgular | Laboratuvar Bulguları | Tedavi |
|---|---|---|---|---|---|---|
| Lesch–Nyhan Sendromu | HGPRT (hipoksantin-guanin fosforibozil transferaz) eksikliği – HPRT1 geni, X’e bağlı resesif | X’e bağlı resesif | Pürin geri dönüşüm yolu bozulur → hipoksantin ve guanin yıkılır → ürik asit ↑ | – Hiperürisemi bulguları (gut, nefrolitiyazis) – Nörolojik: distoni, koreoatetoz, spastisite – Otoagresif davranış (dudak-parmak ısırma) patognomonik | Ürik asit ↑, hipoksantin ↑, HGPRT aktivitesi düşük | Allopurinol / febuksostat (ürik asit ↓), semptomatik destek (nörolojik ve davranışsal) |
| PRPP Sentetaz Fazlalığı | PRPP sentetaz aşırı aktivitesi | X’e bağlı | Pürin sentezi artar → ürik asit ↑ | Erken yaşta gut artriti, nefrolitiyazis; nörolojik bulgu yok | Ürik asit ↑, PRPP ↑ | Allopurinol |
| Adenin Fosforibozil Transferaz (APRT) Eksikliği | APRT eksikliği | Otozomal resesif | Adenin → 2,8-dihidroksiadenin (idrarla atılır, çözünmez) | Tekrarlayan nefrolitiyazis, böbrek yetmezliği | Ürik asit normal, 2,8-DHA kristalleri idrarda | Allopurinol |
| Pürin Nükleotid Fosforilaz (PNP) Eksikliği | PNP eksikliği | Otozomal resesif | Pürin yıkımı bozuk → T-lenfosit maturasyonu bozulur | Tekrarlayan enfeksiyonlar (özellikle viral), nörolojik bulgular | Ürik asit ↓, lenfopeni (T-hücre eksikliği) | Hematopoietik kök hücre nakli |
| Adenozin Deaminaz (ADA) Eksikliği | ADA eksikliği | Otozomal resesif | Adenozin ve deoksiadenozin birikir → lenfotoksisite → SCID | İlk aylarda ağır tekrarlayan infeksiyonlar, büyüme geriliği | Ürik asit ↓, lenfopeni (T+B hücre eksikliği) | Enzim replasmanı, gen tedavisi, kök hücre nakli |
İpucu
- Lesch–Nyhan’da otoagresyon + hiperürisemi + nörolojik bozukluk = patognomoniktir.
- PRPP sentetaz fazlalığında nörolojik bulgu yoktur, sadece gut ve nefrolitiyazis yapar.
- ADA ve PNP eksiklikleri immün yetmezlik ile gider (PNP → T hücre, ADA → kombine).
LNS; Juvenil gut, Primer hiperürisemi sendromu, Koreoatetozis öz-sakatlama sendromu, X’e bağlı primer hiperürisemi, HGPRT eksikliği olarak da bilinir.
LNS , hipoksantin-guanin fosforiboziltransferaz ( HPRT veya HGPRT ) enzimini kodladığı için bu şekilde adlandırılan HPRT1 genindeki mutasyonlardan kaynaklanır .Bu enzim, vücudun DNA ve RNA’nın bileşenlerinden biri olan pürinleri üretmek için kullandığı biyokimyasal yollarda yer alır . Bu enzimin kusurları, ürik asit üretiminin artmasına yol açar . HPRT geni X kromozomunda bulunduğundan , LNS X’e bağlı kalıtsal bir hastalıktır.
Hastalığı olan bir erkeğin babası mutant alelin taşıyıcısı olmayacak ve hastalığa yakalanmayacaktır. Zorunlu taşıyıcı ise, hastalığı olan bir oğlu ve anne tarafından soyunda hastalığı olan başka bir akrabası olan kadındır.
Eğer bir kadın ailesinde etkilenmiş bir oğlu olan ilk kişi ise, Haldane kuralı, kadının taşıyıcı olma olasılığının 2/3, oğlunun ise yeni bir germ hattı mutasyonuna sahip olma olasılığının 1/3 olduğunu öngörür .
Etkilenen bireyin kardeşleri için risk, annenin taşıyıcı olup olmamasına bağlıdır. Taşıyıcı olan her kadının her gebelikte HPRT1 mutasyonunu aktarma olasılığı %50’dir . Mutasyonu miras alan erkek çocuklar etkilenirken, mutasyonu miras alan kız çocuklar taşıyıcıdır. Bu nedenle, her gebelikte, taşıyıcı bir kadının etkilenmiş bir erkek çocuğa sahip olma olasılığı %25, taşıyıcı bir kız çocuğa sahip olma olasılığı %25 ve normal bir erkek veya kız çocuğa sahip olma olasılığı %50’dir.
LNS’li erkekler, hastalığın özelliklerinden dolayı genellikle üreyemezler. Bununla birlikte, daha hafif bir fenotipe sahip bir erkek ürerse, tüm kızları taşıyıcı olur ve hiçbir oğlu etkilenmez.