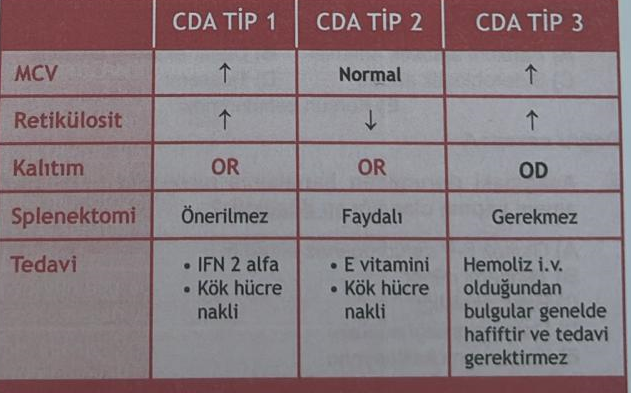
Doğuştan diseritropoietik aneminin dört farklı alt tipi vardır: CDA tip I , CDA tip II , CDA tip III ve CDA tip IV . CDA tip II (CDA II), doğuştan diseritropoietik anemilerin en sık görülen türüdür.
| Tip | Belirtiler | Kemik iliği morfolojisi | Gen | Yer |
| Tip I ( CDAN1 ) | Orta ila şiddetli makrositer anemi (genellikle yenidoğanlarda intrauterin büyüme geriliği olarak). | İnce kromatin köprüleriyle bir arada tutulan, eksik bölünmüş eritroid hücrelere sahip eritroid öncüller . | CDAN1 | 15q15 |
| C15ORF41 | 15q14 | |||
| Tip II ( CDAN2 ) | Orta derecede anemi, splenomegali ve hepatomegali. [ | Binükleat ve nadir çok çekirdekli polikromatik eritroblastlar. | SEC23B | 20p11.2 |
| Tip III ( CDAN3 ) | Hafif anemi ve retina dejenerasyonu | Dev çok çekirdekli eritroblastlar. [ | KIF23 | 15q21 |
| Tip IV (CDAN4 ) | Doğumda şiddetli anemi. | KLF1 | 19s13.13-s13.12 |
Doğuştan diseritropoietik anemi tip I ( CDA I ), özellikle kırmızı kan hücrelerinin (RBC) öncüleri olan eritroblastların üretimi olmak üzere kan hücresi üretiminin bir bozukluğudur . Etkilenen birçok kişide cilt ve gözlerde sararma ( sarılık ) ve karaciğer ve dalakta büyüme ( hepatosplenomegali ) görülür. Bu durum ayrıca vücudun çok fazla demir emmesine neden olur ve bu da birikerek doku ve organlara zarar verebilir. Özellikle demir yüklenmesi anormal kalp ritmine ( aritmi ), konjestif kalp yetmezliğine , diyabete ve kronik karaciğer hastalığına ( siroz ) yol açabilir. Nadiren, CDA tip I’li kişiler, çoğunlukla el ve ayak parmaklarını etkileyen iskelet anormallikleriyle doğarlar. Otozomal resesif bir bozukluk olan CDA tip I, her iki ebeveynden de geçer ve genellikle CDAN1 genindeki mutasyonlardan kaynaklanır. Bu genin işlevi hakkında çok az şey bilinmektedir ve mutasyonların CDA tip I’in karakteristik özelliklerine nasıl neden olduğu belirsizdir. Bu rahatsızlığa sahip bazı kişilerde CDAN1 geninde tanımlanmış mutasyonlar yoktur ; bu da araştırmacıları, en az bir başka gendeki mutasyonların da bu bozukluk formuna neden olabileceğine inandırmaktadır. CDA tip I, orta ila şiddetli anemi ile karakterizedir . Genellikle çocukluk veya ergenlik döneminde teşhis edilir, ancak bazı durumlarda durum doğumdan önce de tespit edilebilir.
Konjenital diseritropoietik anemi tip II ( CDA II ) veya pozitif asitleştirilmiş serum lizis testi ile kalıtsal eritroblastik multinükleerlik ( HEMPAS ) , pozitif asitleştirilmiş serum lizis testi ile kalıtsal eritroblastik multinükleerlik ile karakterize insanlarda nadir görülen bir genetik anemidir . CDA tip II, SEC23B genindeki mutasyonlardan kaynaklanır . Bu gen, hücreler içindeki diğer proteinlerin taşınmasında rol oynayan bir proteinin üretimi için talimatlar sağlar. Kırmızı kan hücrelerinin gelişimi sırasında bu protein, proteinlerin ihtiyaç duyulan bölgelere taşınmasını sağlamaya yardımcı olabilir. Araştırmacılar, SEC23B genindeki mutasyonların CDA tip II’nin belirti ve semptomlarına nasıl yol açtığını belirlemek için çalışmaktadır. CDA II eritrosit membranlarının analizleri, bant 3 glikoproteininin yetersiz glikosile edildiğini gösterdi . Normalde bant 3 ve bant 4.5 glikoproteinlerine bağlı olan polilaktozamin karbonhidratlarında anormal bir glikozilasyon paterni görüldü . Bununla birlikte, polilaktozaminler glikolipidler şeklinde birikti . Bu nedenle, CDA II’deki genetik bir faktör, protein alıcılarının glikozilasyonunu bloke ediyor ve bu karbonhidratları lipit alıcılarına kaydırıyor gibi görünüyor. CDA II bant 3 karbonhidratlarının yapısal analizi, kesik hibrit tip oligosakkaritleri tanımladı ve Golgi glikozilasyon enzim (ler)i, alfa-mannosidaz II veya N-asetilglikozaminiltransferaz II’nin CDA II’de kusurlu olduğunu düşündürmektedir. CDA tip II ile ilişkili anemi hafiften şiddetliye kadar değişebilir ve etkilenen bireylerin çoğunda sarılık , karaciğer ve dalak büyümesi (hepatosplenomegali) ve safra kesesinde bilirubin safra taşı adı verilen sert birikintilerin oluşumu görülür . Bu bozukluk türü genellikle ergenlik döneminde veya erken yetişkinlikte teşhis edilir. Anorma
Doğuştan diseritropoietik anemi tip III ( CDA III ), makrositer anemi , kemik iliği eritroid hiperplazisi ve dev çok çekirdekli eritroblastlarla karakterize nadir bir otozomal dominant hastalıktır . Yeni kanıtlar, bunun resesif olarak da geçebileceğini düşündürmektedir. CDA tip III’ün belirti ve semptomları, diğer tiplere göre daha hafif olma eğilimindedir. Etkilenen bireylerin çoğunda hepatosplenomegali yoktur ve demir dokularda ve organlarda birikmez. Yetişkinlikte, gözün arkasındaki özel bir dokudaki ( retina ) anormallikler görme bozukluğuna neden olabilir. CDA tip III’e sahip bazı kişilerde ayrıca , beyaz kan hücreleri kanserine ( multipl miyelom ) yol açabilen monoklonal gamopati olarak bilinen bir kan hastalığı da vardır . CDA tip III, otozomal dominant olarak aktarılır. CDA tip III’ün genetik nedeninin, 15. kromozomun uzun kolunda 15q22 olarak adlandırılan bir konumda bulunan KIF23 genindeki bir sorun olduğu bilinmektedir.
Konjenital diseritropoietik anemi tip IV ( CDA IV ), CDA II’nin tipik morfolojik özelliklerine sahip ancak negatif asitleştirilmiş serum testi ile tanımlanmıştır. Konjenital diseritropoietik anemi tip IV, etkisiz eritropoez ve hemolizle karakterize , anemiye yol açan otozomal dominant kalıtsal bir kırmızı kan hücresi bozukluğudur. Kemik iliğindeki dolaşımdaki eritroblastlar ve eritroblastlar çeşitli morfolojik anormallikler gösterir. CDAN4’lü etkilenen bireylerde ayrıca fetal hemoglobin seviyeleri de artmıştır.
————————-
Konjenital Diseritropoetik Anemi (CDA) – Genel Özellikler
Temel Özellikler:
- Kalıtsal (otozomal dominant veya resesif)
- Kemik iliğinde inefektif eritropoez
- Anemi + eritrosit morfoloji anomalileri + demir yüklenmesi
- Tipik olarak çocukluk veya ergenlikte ortaya çıkar
CDA Alt Tipleri
| Alt Tip | Genetik / Miras | Ayırt Edici Özellikler |
|---|---|---|
| CDA Tip 1 | CDAN1 gen mutasyonu (AR) | Eritroblastlarda çift nükleus (çekirdek) görülür, IFN-α ile tedavi denenmiştir |
| CDA Tip 2 | SEC23B gen mutasyonu (AR) | En sık form, eritroblastlarda çift plazma membranı ve “eritosit aglomerasyonu” görülür |
| CDA Tip 3 | KLF1 veya bilinmeyen (AD) | Nadir, dev eritroblastlar ve göz bulguları (katarakt), otozomal dominant geçiş |
| X’e bağlı form | X kromozomu | Retikülositoz, dizeritropoez ve mental retardasyonla birlikte olabilir |
Patoloji / Kemik İliği Bulguları:
- Eritroblast dizisinde anormallikler
- Çok çekirdekli eritroblastlar
- İnter-nüklear köprüler
- Abnormal kromatin yapıları
- Eritroid hiperplazi
- M:E oranı düşüktür (myeloid/eritroid)
Klinik Bulgular:
- Hafif-orta dereceli kronik anemi
- Sarı cilt (hafif hemoliz ve inefektif eritropoez)
- Splenomegali
- Demir yüklenmesi (transfüzyona bağlı değil)
- Safra taşları
- Bazen büyüme gelişme geriliği
Laboratuvar Bulguları:
| Test | Bulgular |
|---|---|
| Hb | Hafif-orta derecede düşük |
| Retikülosit | Normal veya hafif artmış |
| Ferritin / Demir yükü | Artmış (transfüzyonsuz da olabilir) |
| Periferik yayma | Anisopoikilositoz, bazofilik noktalı eritrositler |
| Kemik iliği | Multinükleer eritroblastlar, eritroid hiperplazi |
Tanı Yöntemleri:
- Kemik iliği aspirasyonu / biyopsisi
- Genetik testler (CDAN1, SEC23B gibi)
- Flow sitometri (tip 2’de EMA bağlanması ↓ olabilir)
- Gerekirse elektron mikroskopisi (tanıya yardımcı)
Tedavi:
- Hafif olgularda: Takip + folik asit desteği
- Orta-ağır olgularda:
- Kan transfüzyonları (gerektikçe)
- Demir şelasyonu (yüklenme varsa)
- İnterferon-alfa (CDA tip 1’de denenebilir)
- Splenektomi: bazı vakalarda
- Allojenik kemik iliği nakli: ciddi olgularda küratif olabilir
Ayırıcı Tanı:
| Benzer Hastalık | Ayırıcı Özellik |
|---|---|
| Talasemi major/minor | Hedef hücre, Hb elektroforezi ile ayrılır |
| Myelodisplastik sendromlar | Yaşlılarda olur, klonal kromozomal anomali |
| Megaloblastik anemi | Makrositoz, hipersegmentasyon |
| Herediter sideroblastik anemi | Prusya mavisiyle ring sideroblastlar görülür |
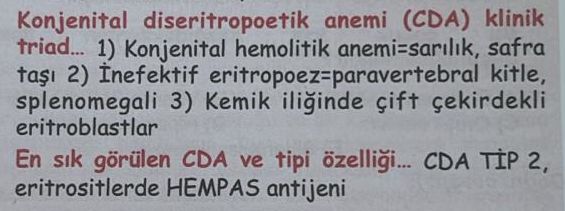
Konjenital Diseritropoetik Anemiler (KDA), kemik iliğinde eritroid (kırmızı kan hücresi öncülleri) serideki hücrelerin olgunlaşma ve bölünme bozukluklarıyla karakterize, nadir görülen, kalıtsal bir grup anemidir. Temel sorun, kemik iliğinde etkisiz eritropoez olmasıdır; yani kırmızı kan hücresi öncülleri üretilir ancak etkili bir şekilde olgunlaşamaz ve kana salınamaz, bu da anemiye yol açar.
Genel Özellikler:
- Kalıtım Şekli: Çoğu otozomal resesif geçişlidir, ancak otozomal dominant ve X’e bağlı geçişli formları da bildirilmiştir.
- Etkisiz Eritropoez: KDA’ların ana patolojisi, kemik iliğinde eritroid hücrelerin üretilmesi ancak anormal morfoloji veya programlanmış hücre ölümü (apoptoz) nedeniyle olgunlaşma sürecini tamamlayamamasıdır. Bu durum, periferik kanda anemiye neden olurken, kemik iliği hipersellüler (hücreden zengin) olabilir.
- Demir Yüklenmesi: Kronik anemi ve etkisiz eritropoez, demir emilimini artırabilir ve/veya sık transfüzyon ihtiyacı demir yüklenmesine (hemokromatoz) yol açabilir.
- Hepatosplenomegali: Karaciğer ve dalak büyümesi görülebilir.
- Sarılık: Artan yıkıma bağlı indirekt hiperbilirubinemi ve hafif sarılık görülebilir.
KDA Tipleri:
KDA’lar, genetik ve morfolojik özelliklerine göre sınıflandırılır. En bilinen üç ana tip şunlardır:
- KDA Tip I:
- Genetik: Kırsal bir bölgede keşfedilmiş ve genellikle CDAN1 geni (en sık) veya C15ORF41 genindeki mutasyonlarla ilişkilidir.
- Kemik İliği Morfolojisi: En karakteristik bulgu, eritroid öncüllerinde görülen internükleer kromatin köprüleridir. Bu, iki çekirdekli veya parçalanmış çekirdekli eritroid hücreler arasında kromatin bağlantılarının görülmesidir. Ayrıca megaloblastik değişiklikler de görülebilir.
- Klinik: Değişken şiddette anemi, sarılık, splenomegali. Demir yüklenmesi yaygındır.
- KDA Tip II (HEMPAS – Hereditary Erythroblastic Multinuclearity with Positive Acidified Serum lysis):
- Genetik: SEC23B genindeki mutasyonlarla ilişkilidir. En sık görülen KDA tipidir.
- Kemik İliği Morfolojisi: Eritroid öncüllerinde çok çekirdeklilik (multinüklearite) en belirgin özelliktir. Bu hücreler 10-12 çekirdek içerebilir. Ayrıca, bu hücrelerin yüzeyinde karbohidrat zincirlerinde anormallikler bulunur ve bu da aside edilmiş serum ile lizise (hemolize) karşı pozitif bir reaksiyon verir (bu test artık çok kullanılmamaktadır, akım sitometrisi ile yüzey antijenlerinin değerlendirilmesi daha yaygındır).
- Klinik: Değişken şiddette anemi, sarılık, splenomegali. Demir yüklenmesi de sık görülür.
- KDA Tip III:
- Genetik: KIF23 genindeki mutasyonlarla ilişkilidir.
- Kemik İliği Morfolojisi: Eritroid öncüllerinde dev çok çekirdeklilik (12’den fazla çekirdek içeren dev hücreler) görülür.
- Klinik: Diğer tiplere göre daha hafif bir anemi seyri olabilir. Retinal anjiyopati, multipl miyelom gibi ek bulgularla ilişkilendirilebilir.
Tanı:
- Tam Kan Sayımı: Anemi, retikülositopeni (etkisiz eritropoeze bağlı olarak).
- Periferik Yayma: Anizositoz (farklı boyutlu hücreler), poikilositoz (farklı şekilli hücreler), bazofilik noktalanma, nükleus kalıntıları (Howell-Jolly cisimcikleri) gibi diseritropoetik bulgular.
- Kemik İliği Aspirasyonu ve Biyopsisi: Tanı için en kritik adımdır. Eritroid hiperplazi ve tipik morfolojik anormallikler (internükleer köprüler, multinüklearite) aranır.
- Bilirubin Düzeyleri: İndirekt bilirubin yüksekliği.
- Demir Çalışmaları: Serum demir, transferrin satürasyonu ve ferritin düzeylerinde artış (demir yüklenmesi varsa).
- Akım Sitometrisi: KDA Tip II tanısında CD55 ve CD59 gibi GPI bağlantılı proteinlerin seviyelerinin değerlendirilmesi.
- Genetik Testler: Kesin tanı için ilgili gen mutasyonlarının (CDAN1, SEC23B, KIF23 vb.) araştırılması.
Tedavi:
Tedavi, aneminin şiddetine ve demir yüklenmesinin varlığına göre değişir:
- Kan Transfüzyonları: Şiddetli anemisi olan hastalarda gerekebilir.
- Demir Şelatör Tedavisi: Kronik transfüzyonlara veya artmış emilime bağlı demir yüklenmesini yönetmek için kullanılır.
- Splenektomi: Bazı hastalarda splenomegaliye bağlı hemolizi veya semptomları azaltmak için düşünülebilir.
- Kemik İliği Transplantasyonu: Şiddetli vakalarda veya belirli genetik tiplerde küratif tedavi seçeneği olabilir.
- Destekleyici Tedaviler: Folat takviyesi gibi.
KDA’lar, hematolojide nadir görülen ancak morfolojik özellikleri nedeniyle önemli olan bir grup hastalıktır.