İdiyopatik Pulmoner Fibrozis (IPF)
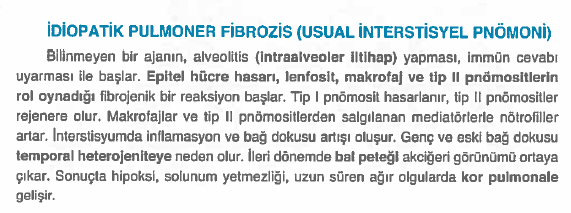
İdiyopatik Pulmoner Fibrozis (IPF), nedeni bilinmeyen, kronik, ilerleyici ve ölümcül bir akciğer hastalığıdır. “İdiyopatik” terimi “nedeni bilinmeyen” anlamına gelir. Hastalık, akciğerlerdeki hava keseciklerini (alveolleri) çevreleyen interstisyum adı verilen bağ dokusunda ilerleyici skarlaşma (fibrozis) ile karakterizedir. Bu skarlaşma, akciğerlerin oksijen alıp verme yeteneğini bozarak solunum güçlüğüne yol açar.
Verdiğiniz metinde belirtildiği gibi, hastalığın patogenezinde bilinmeyen bir ajanla epitel hasarının/aktivasyonunun tekrarlaması anahtar bir başlangıç noktası olarak kabul edilir. Bu durum, akciğerdeki alveolar epitel hücrelerinin (hava keseciklerinin iç yüzeyini döşeyen hücreler) tekrarlayan hasara maruz kalması ve anormal bir şekilde aktive olmasıyla başlar.
Patogenez: IPF’in Gelişim Mekanizmaları
IPF’in patogenezi karmaşıktır ve genetik yatkınlık ile çevresel faktörlerin birleşimini içerir. Temel olarak, hasar gören epitelin normal bir şekilde iyileşmek yerine, anormal bir yara iyileşmesi sürecine girmesi ve aşırı fibrozisle sonuçlanması söz konusudur.
- Epitel Hasarı/Aktivasyonu: Akciğerdeki alveolar epitel hücreleri, bilinmeyen tetikleyiciler (muhtemelen sigara dumanı, çevresel toksinler, bazı viral enfeksiyonlar veya gastroözofageal reflü gibi mikroaspirasyonlar) tarafından tekrarlayan hasara veya strese maruz kalır. Bu hasar, hücreleri aktive eder ve fibrozisi teşvik eden faktörler salgılamalarına neden olur.
- Kronik İnflamasyon ve TGF-$\beta$1 Aktivasyonu: Epitel hasarına yanıt olarak, hasarlı bölgelerde kronik bir enflamasyon gelişir. Bu inflamasyon süreci, başta Transforming Growth Factor Beta-1 (TGF-B\beta1) olmak üzere çeşitli büyüme faktörlerinin ve sitokinlerin salınımını tetikler.
- TGF-B\beta1: Fibrozisin en güçlü mediatörlerinden biridir. Fibroblast adı verilen bağ dokusu hücrelerinin aktivasyonunu ve çoğalmasını teşvik eder. Ayrıca, fibroblastların miyofibroblastlara (kasılma yeteneği olan ve aşırı kollajen üreten hücreler) dönüşmesini sağlar. Bu miyofibroblastlar, akciğerlerde aşırı ve kontrolsüz kollajen ve diğer bağ dokusu proteinlerini üreterek skarlaşmayı artırırlar.
- Anormal Fibroblastik Proliferasyon: TGF-$\beta$1 gibi faktörlerin etkisiyle fibroblastlar kontrolsüz bir şekilde çoğalır ve kollajen üretirler. Normalde yara iyileşmesi sınırlı ve düzenli bir süreçken, IPF’te bu süreç kontrolden çıkarak ilerleyici fibrozise yol açar.
- Genetik Yatkınlık: Bazı genetik faktörler, bireyleri IPF’e karşı daha duyarlı hale getirir:
- MUC5B Varyantı: Verdiğiniz metinde de belirtildiği gibi, MUC5B geni’nin bir varyantı (rs35705950) IPF’e yatkınlığı önemli ölçüde artırmaktadır. Bu varyant, alveol epitelinin hasara daha açık ve fibrozise daha yatkın hale gelmesine neden olan anormal müsin (mukus proteini) üretimiyle ilişkilidir.
- Telomeraz Aktivitesi ve Epitel Apoptozu: Telomerler, kromozom uçlarını koruyan yapılardır. Yaşlanma ve tekrarlayan hücre bölünmeleri ile kısalırlar. Bazı genetik mutasyonlar (örneğin TERT ve TERC genlerinde), telomeraz enziminin aktivitesini azaltarak telomer kısalmasını hızlandırır. Bu durum, alveolar epitel hücrelerinin daha erken yaşlanmasına ve apoptoza (programlı hücre ölümü) yatkın hale gelmesine neden olur. Epitel hücrelerinin kaybı, altta yatan hasara ve fibrozis gelişimine katkıda bulunur. Verdiğiniz metinde “TGF-J3: Telomeraz aktivitesini azaltır, epitel apoptozuna neden olur” ifadesi de bu mekanizmaya atıfta bulunmaktadır.
- Kaveolin-1 (Caveolin-1): Kaveolin-1, hücre zarlarında bulunan ve hücre sinyalizasyonunda önemli rol oynayan bir proteindir. Normalde, fibrozisi inhibe eden (durduran) bir maddedir. Verdiğiniz metinde belirtildiği gibi, IPF’li hastaların akciğer epitelinde bu maddenin azaldığı gösterilmiştir. Kaveolin-1’deki azalma, fibrozisi teşvik eden sinyal yollarının kontrolsüz kalmasına izin vererek hastalığın ilerlemesine katkıda bulunur.
Klinik ve Radyolojik Bulgular
- Usual İnterstisyel Pnömoni (UIP) Patern: IPF’in tanısal bir özelliğidir. Hem radyolojide (yüksek çözünürlüklü bilgisayarlı tomografi – HRCT) hem de histolojide (akciğer biyopsisi) belirli bir paternde fibrozis görülür.
- Radyolojide UIP: Genellikle bazallerde (akciğerlerin alt kısımları) ve periferde (dış kısımları) yerleşimli, subplevral (plevra altına yakın) bal peteği görünümü (honeycombing), bronşektazi (hava yollarında genişleme) ve retikülasyonlar (ağsı görünüm) ile karakterizedir.
- Histolojide UIP: Temporal heterojenite (zamanla değişen heterojenlik) gösterir. Yani, aynı biyopsi örneğinde hem erken, aktif fibrozis alanları (fibroblastik odakçıklar) hem de daha eski, yoğun fibrozis alanları (bal peteği değişiklikleri) bir arada bulunur. Bu, hastalığın farklı zamanlarda ilerlediğinin bir işaretidir.
- Klinik Belirtiler:
- Kronik Non-Prodüktif Öksürük: Genellikle balgamsız, kuru ve inatçı bir öksürüktür.
- Progresif Dispne (Nefes Darlığı): Başlangıçta egzersizle ortaya çıkan, zamanla dinlenirken bile devam eden ilerleyici nefes darlığı. Bu, hastalığın en belirgin ve yıkıcı semptomudur.
- İleri Evre Komplikasyonlar: Hastalık ilerledikçe:
- Ağır Hipoksemi: Kan oksijen seviyelerinde ciddi düşüş.
- Siyanoz: Düşük oksijen seviyesi nedeniyle cilt ve mukozaların morarması.
- Kor Pulmonale: Kronik akciğer hastalığına bağlı olarak sağ kalp yetmezliği gelişmesi.
Tedavi ve Prognoz
- Mevcut Tek Kesin Tedavi: Pulmoner Transplantasyon (Akciğer Nakli): IPF’in ilerlemesini durduracak veya geri çevirecek bir tedavi bulunmamaktadır. Hastalık genellikle ilerleyicidir ve kötü bir prognoza sahiptir. Son dönem hastalığı olan ve nakil için uygun hastalarda tek küratif (iyileştirici) tedavi seçeneği akciğer naklidir.
- Antifibrotik İlaçlar: Son yıllarda pirfenidon ve nintedanib gibi antifibrotik ilaçlar onaylanmıştır. Bu ilaçlar, hastalığın ilerlemesini yavaşlatabilir ve akciğer fonksiyonlarındaki düşüşü geciktirebilir, ancak hastalığı tamamen durdurmaz veya geri çevirmezler. Bu ilaçlar, özellikle erken evrelerde ve uygun hastalarda yaşam süresini uzatma potansiyeline sahiptir.
- Destekleyici Tedaviler: Oksijen tedavisi, pulmoner rehabilitasyon, reflü tedavisi ve enfeksiyonların kontrolü semptomları hafifletmek ve yaşam kalitesini artırmak için önemlidir.
IPF, tanı koyulması zor ve yönetimi karmaşık olan ciddi bir akciğer hastalığıdır. Moleküler genetik araştırmalar, hastalığın altında yatan mekanizmaları anlamak ve daha etkili tedavi stratejileri geliştirmek için umut vaat etmektedir.