Doğuştan disfibrinojenemi bu üç bozukluğun en yaygın olanıdır. 400’den fazla ailede görülen yaklaşık 100 farklı genetik mutasyonun buna neden olduğu bulunmuştur. Bu mutasyonların tümü ve kalıtsal fibrinojen Aα-Zincir amiloidozuna neden olanlar kısmi penetrans gösterir , yani bu mutant genlerden birine sahip olan sadece bazı aile üyeleri disfibrinojenemi ile ilişkili semptomlar geliştirir. Bu doğuştan bozuklukların her ikisi de edinilmiş disfibrinojenemi ile birlikte çok nadir kabul edilirken, venöz trombozlu bireylerin yaklaşık %0,8’inin doğuştan veya edinilmiş disfibrinojenemiye sahip olduğu tahmin edilmektedir. Bu nedenle, disfibrinojenemi bozuklukları, altta yatan bir fibrinojen bozukluğunu yansıttığı değerlendirilmeyen izole trombotik olaylar nedeniyle oldukça az teşhis edilen durumlar olabilir.
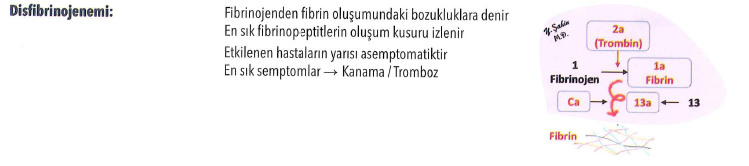
Doğuştan disfibrinojenemi, benzer bir kalıtsal bozukluk olan doğuştan hipodisfibrinojenemiden farklıdır . Her iki bozukluk da işlevsiz fibrinojenin dolaşımını içerir ancak doğuştan hipodisfibrinojenemide plazma fibrinojen düzeyleri düşükken doğuştan disfibrinojenemide normaldir. Dahası, iki bozukluk farklı gen mutasyonları ve kalıtım kalıplarının yanı sıra biraz farklı semptomlar içerir
Doğuştan disfibrinojenemi çoğunlukla Aα , Bβ veya γ genindeki tek bir otozomal dominant anlamsız mutasyondan kaynaklanır ; nadiren, bu genlerden birinde homozigot veya bileşik heterozigot anlamsız mutasyon, delesyon , çerçeve kayması mutasyonu , insert mutasyonu veya ek yeri mutasyonu nedeniyle oluşur . Bu mutasyonlar için en sık görülen bölgeler, erken pıhtı oluşumunda fibrinin kusurlu birleşmesine ve dolayısıyla kanama yatkınlığına yol açan Aα zincirinin N-terminusunu veya γ zincirinin C-terminusunu kodlar. İki belirli anlamsız mutasyon, disfibrinojenemi ile ilişkili tüm mutasyonların çoğunluğunu (101 bireyden oluşan bir çalışmada %74) temsil eder ve bu nedenle doğuştan disfibrinojenemi kanama bozukluğu olan bireylerin ilk testinde incelenmesi gereken birincil bölgeleri temsil eder. Bu mutasyonlar, FGA’nın 35. pozisyonunda (Arg35 olarak adlandırılır; aşağıdaki Tabloda fibrinojen Metz1 ve fibrinojen Bicetre’ye bakın) veya FGG’nin 301. pozisyonunda (Arg301 olarak adlandırılır; aşağıdaki Tabloda fibrinojen Baltimore IV’e bakın) arjinin amino asidi için kodlanan kodonu değiştirir.