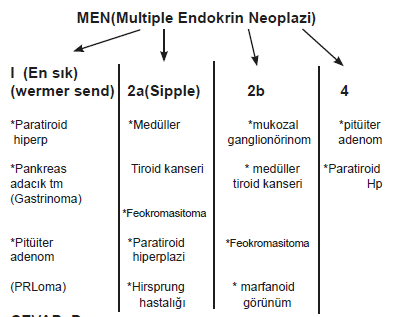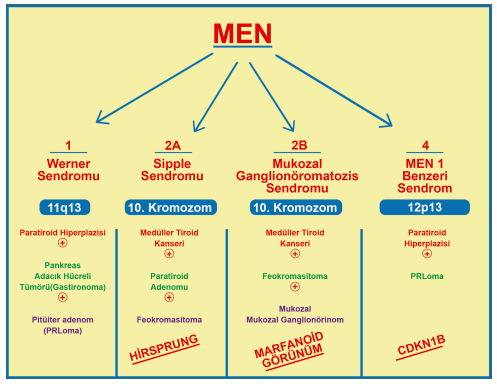
Çoklu endokrin neoplazi, tip 4 (MEN 4), paratiroid bezlerinin adenomları ve bazen hiperplazisi ve pankreas adacık hücreleri ve/veya hipofiz bezi tümörleri ile karakterize otozomal dominant bir sendromdur. Hiperparatiroidizm ve asemptomatik hiperkalsemi sıklıkla görülür. Tanı hormonal ve görüntüleme testleriyle konur. Semptomlara neden olan tümörler mümkün olduğunda cerrahi olarak çıkarılır. Semptomlara neden olurlarsa veya boyut kriterlerine göre şüpheli malignite varsa tümörler cerrahi olarak çıkarılır.
MEN 4, p27 veya p27KIP1 olarak da bilinen siklin bağımlı kinaz inhibitörü 1B proteinini kodlayan CDKN1B geninin inaktive edici mutasyonu nedeniyle oluşur . Protein, hücresel büyüme ve gelişimde rol oynar ve hücre döngüsünü düzenlemede önemli bir role sahiptir. Bir tümör baskılayıcı olarak işlev görür ve protein kaybolduğunda hücreler planlanmamış bir şekilde çoğalabilir ve bu da sonunda kansere yol açabilir.
MEN 4, MEN 1 ile aynı birincil organları (paratiroidler, pankreas ve hipofiz) içermesine rağmen hastalar genellikle daha geç yaşta ortaya çıkar ve MEN 1’li hastalara göre daha yavaş bir hastalık seyri gösterirler.
MEN 4’ün klinik görünümleri, bazı farklılıklar olsa da esasen MEN 1 ile aynıdır . MEN 4 ve hiperparatiroidizmi olan hastaların çoğunda, MEN 1’deki dört paratiroid bezinin hiperplazisine kıyasla tek paratiroid adenomu vardır. Hipofizde, adrenokortikotropik hormon üreten adenomlar en yaygın tümördür (%33), prolaktin (%24) veya büyüme hormonu (%19) salgılayan tümörler ise biraz daha az yaygındır. Pankreas nöroendokrin tümörleri gastrinoma (%33) veya işlevsiz tümörler (%66) olarak tanımlanmıştır
Serum kalsiyum, paratiroid hormonu (PTH), gastrin ve prolaktin düzeyleri
MEN 4 tanısı, MEN 1 ile aynı yaklaşımı izler ve hormon fazlalığı için kan testi ve CDKN1B genindeki nedensel mutasyonu belirlemek için genetik test içerir . MEN 1 ve MEN 4 arasındaki klinik benzerlik nedeniyle, bu semptom grubuna sahip hastalar, hem MEN1 hem de CDKN1B’yi içeren bir gen paneli kullanılarak genetik testten geçmelidir .
İlk laboratuvar çalışmaları serum kalsiyum, paratiroid hormonu , gastrin ve prolaktin seviyelerini içerir. Bu testler MEN 1 ile ilişkili bir endokrin anormalliği gösteriyorsa ek laboratuvar veya radyolojik testlere ihtiyaç duyulabilir.
Pankreas veya duodenumun gastrin salgılayan gastroenteropankreatik nöroendokrin (GEP-NET) tümörü, yüksek bazal plazma gastrin seviyeleri, infüze edilen kalsiyuma abartılı gastrin yanıtı ve sekretin infüzyonundan sonra gastrin seviyesinde paradoksal bir artışla teşhis edilir . Pankreasın insülin salgılayan beta hücreli tümörü, yüksek plazma insülin seviyesiyle birlikte açlık hipoglisemisi tespit edilerek teşhis edilir. Pankreas polipeptidi veya gastrinin yüksek bazal seviyesi veya bu hormonların standart bir öğüne abartılı yanıtı, pankreas tutulumunun en erken belirtisi olabilir.
Akromegali, glukoz verilmesiyle baskılanamayan büyüme hormonu düzeylerinin yükselmesi ve seruminsülinbenzeri büyüme faktörü 1’in (somatomedin C) düzeyinin yükselmesiyle teşhis edilir.
Ultrasonografi veya bilgisayarlı tomografi (BT) tümörlerin yerini belirlemeye yardımcı olabilir. Bu tümörler genellikle küçük ve yerinin belirlenmesi zor olduğundan, diğer görüntüleme testleri (örneğin, helikal [spiral] BT, anjiyografi, MRI, endoskopik ultrasonografi, intraoperatif ultrasonografi) gerekli olabilir. Flor-18 [18F] ile işaretli deoksiglukoz (18F-FDG) veya galyum Ga 68 dotatat pozitron emisyon tomografisi (PET)/BT ile torasik görüntüleme, bronkopulmoner nöroendokrin tümörleri iyi huylu pulmoner nodüllerden ayırt etmede ve timik karsinoidi tanımlamada yararlı olabilir. Pankreas ve duodenum nöroendokrin tümörleri için, 26 MEN 1 vakasında çoklu görüntüleme modalitelerinin incelendiği bir çalışmada galyum Ga 68 dotatat pozitron emisyon tomografisi/BT , oktreotid taramasından veya BT taramasından üç kat daha duyarlıydı; Mümkün olduğunda, bu test periyodik görüntüleme için oktreotid taramasının yerini almalıdır .