Klotho Geni, Yaşlanma ve DNA Metilasyonu ile epigenetik olarak kontrol edilir.
Doğal bir süreç olan yaşlanma, zamanın akışı içerisinde canlı organizmada görülen anatomik ve fizyolojik değişiklikler olarak kendini gösterir. Yaşlanma sürecinde hem çevresel hem de genetik faktörler etkili olur. Genetik faktörler arasında farklı metabolik yolakları kontrol eden birçok gen yer alır. Klotho (kl) geni ilk kez farelerde saptanmış ve bu genin işlev görememesi halinde erken yaşlanma belirtilerinin ortaya çıktığı ve farelerin kısa ömürlü olduğu görülmüştür. Yakın tarihli çalışmalar kl geni anlatımının DNA metilasyonu ile epigenik olarak kontrol edildiği yönünde sonuçlar ortaya koymaktadır.
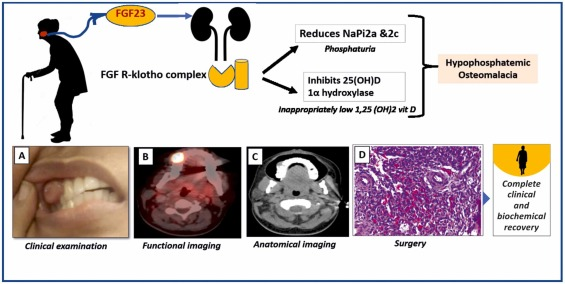
Onkojenik osteomalazi , tümör kaynaklı osteomalazi veya onkojenik hipofosfatemik osteomalazi olarak da bilinir, artmış renal fosfat atılımı, hipofosfatemi ve osteomalazi ile sonuçlanan nadir bir hastalıktır . Fosfatürik mezenkimal tümörden kaynaklanabilir. Semptomlar tipik olarak otonomik disfonksiyon, ezici yorgunluk, şiddetli kas güçsüzlüğü ve düşük dolaşımdaki serum fosfat seviyeleri nedeniyle beyin sisi içerir.
Yetişkin hastalarda kötüleşen kas-iskelet sistemi semptomları, kas güçsüzlüğü , miyalji , kemik ağrısı ve yorgunluk görülebilir ve bunlar tekrarlayan kemik kırıklarıyla takip edilir . Çocuklarda yürümede zorluk , bodur büyüme ve iskelet deformiteleri ( raşitizm özellikleri ) görülür. Ayrıca semptomların başlangıcından tanıya kadar önemli bir gecikme olabilir ve araştırmalar bu gecikmenin 2,5 ila 28 yıl arasında olduğunu göstermektedir.
Tümör kaynaklı osteomalazi genellikle paraneoplastik bir fenomen olarak adlandırılır , ancak tümörler genellikle iyi huyludur ve semptomatoloji osteomalazi veya raşitizmden kaynaklanır. İyi huylu mezenkimal veya karışık bağ dokusu tümörü (genellikle fosfatürik mezenkimal tümör ve hemanjioperisitom ) en sık görülen ilişkili tümörlerdir. Osteosarkom ve fibrosarkom gibi mezenkimal malign tümörlerle ilişkisi de bildirilmiştir. Tümörün yerini belirlemek zor olabilir ve tüm vücut MRI’ı gerektirebilir . Bazı tümörler somatostatin reseptörleri ifade eder ve oktreotid taramasıyla yeri belirlenebilir .
Fosfatürik mezenkimal tümör, yumuşak doku ve kemiğin son derece nadir görülen iyi huylu bir neoplazmıdır ve fibroblast büyüme faktörü 23’ü uygunsuz bir şekilde üretir. Bu tümör , fosfatürik aktiviteye sahip olan FGF23’ün salgılanmasıyla ( renal tübüler fosfat reabsorbsiyonunun ve 25-hidroksivitamin D’ nin 1,25-dihidroksivitamin D’ ye renal dönüşümünün inhibisyonu yoluyla) tümör kaynaklı osteomalaziye, bir paraneoplastik sendroma neden olabilir. Paraneoplastik etkiler zayıflatıcı olabilir ve yalnızca tümörün keşfi ve cerrahi olarak çıkarılmasıyla tersine döner .
FGF23 ( fibroblast büyüme faktörü 23 ) ve muhtemelen diğer fosfatoninler, böbrek tübülünde fosfat taşınmasını engeller ve böbrek tarafından kalsitriol üretimini azaltır . FGF23’ün tümör üretimi, Salgılanan frizzled-ilişkili protein 4 ve matris ekstraselüler fosfoglikoprotein (MEPE), hipofosfateminin olası nedensel ajanları olarak tanımlanmıştır.
Biyokimyasal çalışmalar hipofosfatemi (düşük kan fosfatı), yüksek alkalen fosfataz ve düşük serum 1,25 dihidroksivitamin D seviyelerini ortaya çıkarır. Rutin laboratuvar testleri serum fosfat seviyelerini içermeyebilir ve bu da tanıda önemli gecikmelere neden olabilir. Düşük fosfat ölçüldüğünde bile, önemi genellikle göz ardı edilir. Bir sonraki en uygun test idrar fosfat seviyelerinin ölçülmesidir. Düşük serum fosfatı (hipofosfatemi) ortamında uygunsuz şekilde yüksek idrar fosfatı (fosfatüri) varsa, tümör kaynaklı osteomalazi için yüksek şüphe olmalıdır. FGF23 (aşağıya bakın) tanıyı doğrulamak için ölçülebilir ancak bu test yaygın olarak mevcut değildir.
Hipofosfatemi ve fosfatüri tanımlandıktan sonra, küçük ve tespiti zor olabilecek nedensel tümör için bir arama başlatın. Galyum-68 DOTA-Oktreotat ( DOTA-TATE ) pozitron emisyon tomografisi (PET) taraması, bu tümörleri bulmanın en iyi yoludur. Bu tarama mevcut değilse, diğer seçenekler arasında İndiyum-111 Oktreotid (Oktreoscan) SPECT/BT, tüm vücut BT veya MRI görüntüleme bulunur.
Serum kimyaları tümör kaynaklı osteomalazi, X’e bağlı hipofosfatemik raşitizm (XHR) ve otozomal dominant hipofosfatemik raşitizmde (ADHR) aynıdır. Negatif bir aile öyküsü tümör kaynaklı osteomalaziyi XHR ve ADHR’den ayırt etmede faydalı olabilir. Gerekirse, PHEX (X kromozomundaki endopeptidaz ile homologileri olan fosfat düzenleyici gen) için genetik test XHR’yi kesin olarak teşhis etmek için kullanılabilir ve FGF23 geni için test ADHR’li hastaları belirleyecektir.
Tümörün rezeksiyonu ideal tedavidir ve rezeksiyondan sonraki saatler içinde hipofosfateminin (ve düşük kalsitriol seviyelerinin) düzelmesiyle sonuçlanır. İskelet anormalliklerinin çözülmesi aylar sürebilir.
Tümör bulunamazsa, kalsitriol (1–3 μg/gün) ve fosfat takviyesi (bölünmüş dozlarda 1–4 g/gün) ile tedaviye başlayın. Somatostatin reseptörleri ifade eden tümörler oktreotid tedavisine yanıt verebilir. Kalsitriol ve fosfat takviyesine rağmen hipofosfatemi devam ederse, sinakalset uygulamasının yararlı olduğu gösterilmiştir.