Jeneralize aminoasidüri, hiperfosfatüri, hipofosfatemi, anyon açığı normal metabolik asidoz saptanan, diğer böbrek fonksiyonları normal hastada en olası tanı aşağıdakilerden hangisidir?
A) Sistinüri
B) Sistinozis*******
C) Salisilat Entoksu
D) Lowe sendromu
E) Dent hastalığı
Hastada FANCONİ SENDROMU (Jeneralize Proksimal Tubüler Disfonksiyon) tariflenmektedir. Fanconis sendromu en sık sistinozise sekonder gelişir. Lowe sendromu ve dent hastalığı fankoni sendromuna sebep olabilmesine rağmen hem sistinozise göre daha az görülür hem de sistinozisten farklı olarak hematüri ve böbrek yetmezliği bulgularıda görülür. Doğru cevap sistinozistir.
SİSTİNOZİS (LİGNAC SENDROMU; SİSTİNOZİSLİ FANKONİ SENDROMU)
17. kromozomda yer alan OR bir bozukluktur. Hastalık dalak, karaciğer, lenf düğümleri, kemik iliği, böbrekler, kornea, konjonktiva, tiroid, pankreas, barsak ve beyin lizozomları içinde sistin birikiminden kaynaklanır. Sistinozin adı verilen bir sistin transporter’ınındefekti sistini lizozom içinde tutar. Herediter Fankoni sendromunun en sık nedeni sistinozistir.
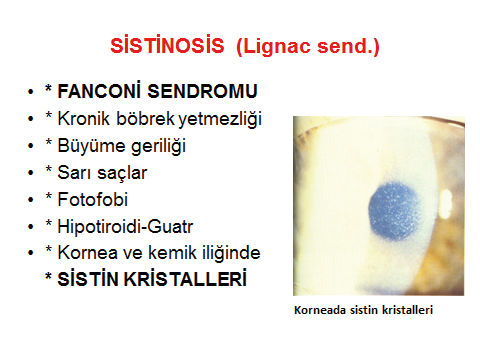
Klinik bulgular: 3 formu vardır. İnfantil (nefropatik) form 3-12 ayda başlayan Fanconi sendromu bulguları, D vitaminine dirençli rikets ,poliüri, polidipsi ve büyüme yetersizliği ile ortaya çıkar. Dehidrasyon ve terlemenin az olmasına bağlı ateş sıktır. GFR progresif olarak düşer, tubulointersitisyel fibrozis ile birlikte renal yetmezlik 1. dekat içerisinde kaçınılmaz olarak gelişir. Ağır büyüme geriliği ve hipotiroidizm bu evreye eşlik eder. Melanin sentezinde defekt ve konjonktivada sistin kristallerinin depolanmasına bağlı açık ten, sarı saçlar ve fotofobi ayırıcı özellikleridir. Retinopati, görme keskinliğinde azalma yanı sıra hepatosplenomegali ve puberte gecikmesi görülür.
Adölesan veya ara form 2. dekatta başlayan ve yavaş ilerleyen hafif renal tutulum ile karakterizedir. Gelişme geriliği olmaz. Erişkin form renal hastalığa yol açmaz.
Sistinozis tanısı göz muayenesinde (kornea, konj.), kemik iliğinde veya lenf düğümlerinde sistin kristallerinin görülmesi ile konur.
Bu bölgelerde görülmemesi halinde, tanı lökosit sistin içeriğinin ölçülmesi ile doğrulanır. Yüksek riskli aileler için prenatal test mevcuttur.
Tedavi: Bir sülfidril bağlayıcısı olan sisteamin hücre içi sistin miktarını azaltır. Erken başlanırsa Fanconi sendromunun bazı özelliklerini hafifletebilir, ancak geri çevirmez. KBY’de hemodiyaliz ve transplantasyon önerilir. Hemodiyaliz doku sistin düzeyini azaltmaz. Transplantasyon ile bu hastaların yaşam süresi uzamıştır.
—————————–
Sistinozis, amino asit sisteinin oksitlenmiş dimeri olan sistin’in anormal birikimi ile karakterize bir lizozomal depo hastalığıdır . Otozomal resesif kalıtım modelini izleyen genetik bir hastalıktır . Lizozomlarda serbest sistin birikiminden kaynaklanan ve sonunda vücutta hücre içi kristal oluşumuna yol açan nadir bir otozomal resesif hastalıktır . Sistinozis , pediatrik yaş grubunda Fanconi sendromunun en yaygın nedenidir. Fanconi sendromu, böbrek tübüllerindeki hücrelerin işlevi bozulduğunda ortaya çıkar ve idrarda anormal miktarda karbonhidrat ve amino asit, aşırı idrara çıkma ve kanda düşük potasyum ve fosfat seviyelerine yol açar .
Sistinozis, lizozomal depo hastalığı bozuklukları grubuna ait ilk belgelenmiş genetik hastalıktır. Sistinozis , sistin için lizozomal membran-spesifik taşıyıcı olan sistinosini kodlayan CTNS genindeki mutasyonlardan kaynaklanır . Sistinin hücre içi metabolizması, tüm amino asitlerde olduğu gibi, hücre membranından taşınmasını gerektirir. Endositozlanmış proteinin lizozomlar içinde sistine parçalanmasından sonra, normalde sitozole taşınır . Ancak taşıyıcı proteinde bir kusur varsa, sistin lizozomlarda birikir. Sistin oldukça çözünmez olduğundan, doku lizozomlarındaki konsantrasyonu arttığında, çözünürlüğü hemen aşılır ve hemen hemen tüm organlarda ve dokularda kristalin çökeltiler oluşur.
Ancak hastalığın ilerlemesi hedef dokulardaki kristallerin varlığıyla ilişkili değildir. Doku hasarı sistin birikimine bağlı olsa da, doku hasarının mekanizmaları tam olarak anlaşılmamıştır. Artan hücre içi sistin, hücresel oksidatif metabolizmayı ve glutatyon durumunu önemli ölçüde bozar ve bu da mitokondriyal enerji metabolizmasının, otofajinin ve apoptozun değişmesine yol açar
Sistinozis genellikle intralizozomal sistin birikimini azaltmak için reçete edilen sisteamin ile tedavi edilir . Ancak yeni patojenik mekanizmaların keşfi ve hastalığın bir hayvan modelinin geliştirilmesi, uzun vadeli prognozu iyileştirmek için yeni tedavi yöntemlerinin geliştirilmesi için olasılıklar açabilir.
Sistin depo hastalığı, Abderhalden-Lignac-Kaufmann hastalığı, Abderhalden-Kaufmann-Lignac sendromu olarak da bilinir.
Türler
1-İnfantil nefropatik
2-Ergen nefropatik
3-Yetişkin nefropatik olmayan
Belirtiler ve bulgular
Her biri biraz farklı semptomlara sahip üç ayrı sistinoz türü vardır: nefropatik sistinoz, orta düzey sistinoz ve nefropatik olmayan veya oküler sistinoz. Nefropatik sistinozdan etkilenen bebekler başlangıçta zayıf büyüme ve belirli böbrek sorunları (bazen renal Fanconi sendromu olarak adlandırılır ) gösterir. Böbrek sorunları önemli minerallerin, tuzların, sıvıların ve diğer besin maddelerinin kaybına yol açar. Besin maddelerinin kaybı yalnızca büyümeyi engellemekle kalmaz, aynı zamanda özellikle bacaklarda yumuşak, eğri kemiklere ( hipofosfatemik raşitizm ) neden olabilir. Vücuttaki besin dengesizlikleri artan idrara çıkmaya, susuzluğa, dehidratasyona ve anormal derecede asidik kana ( asidoz ) yol açar.
Nefropatik sistinozisli üç yaşındaki hastanın sisteamin göz damlası tedavisinden önce (sol) ve sonra (sağ) yarık lamba fotoğrafları. Damlalar korneadaki kristalleri çözer.
Yaklaşık iki yaşına gelindiğinde, sistin kristalleri korneada da bulunabilir . Bu kristallerin gözde birikmesi ışığa karşı artan bir hassasiyete ( fotofobi ) neden olur. Tedavi edilmezse, sistinozisli çocukların yaklaşık on yaşına kadar tam böbrek yetmezliği yaşamaları muhtemeldir. Tedavi ile bu durum hastaların ergenlik veya 20’li yaşlarına kadar gecikebilir. Hastalarda görülebilecek diğer belirti ve semptomlar arasında kas bozulması, körlük, yutma güçlüğü, bozulmuş terleme, saç ve cilt pigmentasyonunda azalma, diyabet ve tiroid ve sinir sistemi sorunları bulunur.
Orta sistinozisin belirtileri ve semptomları nefropatik sistinozis ile aynıdır, ancak daha ileri yaşlarda ortaya çıkar. Orta sistinozis tipik olarak on iki ila on beş yaşlarında bireyleri etkilemeye başlar. Bozuk böbrekler ve kornea kristalleri bu bozukluğun başlıca ilk özellikleridir. Orta sistinozis tedavi edilmezse, tam böbrek yetmezliği meydana gelir, ancak genellikle onlu yaşların sonu ile yirmili yaşların ortalarına kadar olmaz.
Nefropatik olmayan veya oküler sistinozisli kişilerde genellikle büyüme bozukluğu veya böbrek bozukluğu görülmez. Tek semptom, korneadaki sistin kristallerinden kaynaklanan fotofobidir.
Kristal morfolojisi ve tanımlama
Sistin kristalleri altıgen şeklindedir ve renksizdir. Yüksek çözünürlükleri nedeniyle alkali idrarda sıklıkla bulunmazlar. Renksiz kristalleri, aynı zamanda altıgen olan ürik asit kristallerinden ayırt etmek zor olabilir. Polarize inceleme altında, kristaller polarizasyon renk girişimiyle çift kırılgandır.
Genetik
Sistinozis otozomal resesif kalıtım gösterir.
Sistinozis, lizozomal sistin taşıyıcısı olan sistinosini kodlayan kromozom 17’de bulunan CTNS genindeki bir mutasyon nedeniyle oluşur . Semptomlar ilk olarak yaklaşık 3 ila 18 aylıkken derin poliüri (aşırı idrara çıkma) ile görülür, ardından nefropatik formda zayıf büyüme, fotofobi ve en sonunda 6 yaşına kadar böbrek yetmezliği görülür.
Sistinozun tüm formları (nefropatik, juvenil ve oküler) otozomal resesiftir , yani özellik otozomal bir kromozomda bulunur ve yalnızca genin iki kopyasını miras alan bir birey (her iki ebeveynden biri) bozukluğa sahip olacaktır. Her iki ebeveyn de otozomal resesif bir özelliğin taşıyıcısı olduğunda, bozukluğa sahip bir çocuğa sahip olma riski %25’tir.
Sistinozis yaklaşık olarak 100.000 ila 200.000 yenidoğandan 1’ini etkiler ve dünyada sistinozis hastası olduğu bilinen sadece 2.000 kişi vardır . Hastalığın 26.000 kişiden 1’ini etkilediği Fransa’nın Bretanya eyaletinde görülme sıklığı daha yüksektir .
Tanı
Sistinozis, hücreler içinde amino asit sistin birikimine neden olan ve hücrelere zarar verebilen kristaller oluşturan nadir bir genetik bozukluktur. Bu kristaller vücuttaki birçok sistemi, özellikle böbrekleri ve gözleri olumsuz etkiler.
Bu birikim, lizozomlardan sistin’in anormal taşınmasıyla oluşur ve dokularda büyük bir intra-lizozomal sistin birikimine neden olur. Henüz bilinmeyen bir mekanizma yoluyla, lizozomal sistin, hücrelerin uygunsuz bir şekilde ölmesine ve böbrek epitel hücrelerinin kaybına yol açacak şekilde apoptozu çoğaltıp değiştiriyor gibi görünmektedir . Bu, renal Fanconi sendromuna neden olur ve diğer dokulardaki benzer kayıplar , kısa boy, retinopati ve hastalığın diğer özelliklerini açıklayabilir.
Kesin tanı ve tedavi takibi çoğunlukla tandem kütle spektrometrisi kullanılarak beyaz kan hücresi sistin düzeyinin ölçülmesiyle gerçekleştirilir.
Tedavi
Sistinozis genellikle kapsüllerde ve göz damlalarında bulunan sisteamin ile tedavi edilir . Sisteamin, (1) karışık bir disülfür sistein-sisteamin oluşturarak ve (2) sistini sisteine indirgeyerek sistini çözündürmek için etki eder. Sistinozisli kişilere ayrıca kan asidozunu tedavi etmek için genellikle sodyum sitrat ve potasyum ve fosfor takviyeleri ve diğerleri verilir. Böbrekler önemli ölçüde bozulursa veya iflas ederse, böbrek nakli dahil olmak üzere sürekli hayatta kalmayı sağlamak için tedaviye başlanmalıdır .
Sistinozisin tarihi bir vakası başlangıçta Abderhalden-Kaufmann-Lignac sendromu ( AKL sendromu ) olarak adlandırıldı, ayrıca nefropatik sistinoz olarak da adlandırılır ve sistinozis ve renal raşitizmden oluşan çocukluk çağında otozomal resesif bir böbrek bozukluğu olduğu gözlemlendi .
Emil Abderhalden , Eduard Kaufmann ve George Lignac’ın adını almıştır . Etkilenen çocuklarda cücelik , raşitizm ve osteoporoz ile gelişimsel gecikme vardır . Genellikle aminoasidüri , glikozüri ve hipokalemiye neden olan renal tübüler hastalık mevcuttur . Sistein birikimi en çok konjonktivada ve korneada belirgindir .