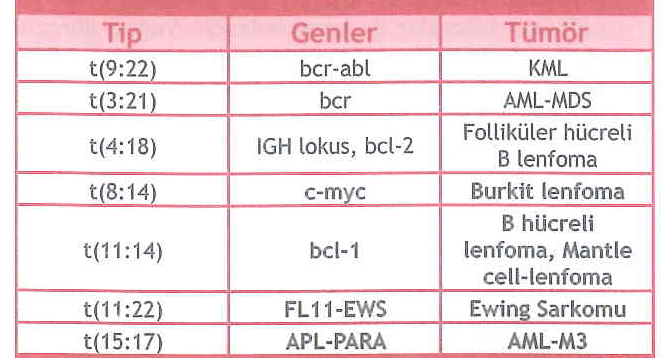
Akut promyelositik lösemi, kromozom 17’deki retinoik asit reseptör alfa ( RARA ) genini içeren bir kromozomal translokasyonla karakterize edilir
APL vakalarının %95’inde, kromozom 17’deki RARA geni, kromozom 15’teki promyelositik lösemi geni ( PML ) ile karşılıklı bir translokasyona katılır ; bu translokasyon t(15;17)(q22;q21) olarak gösterilir.
RAR reseptörü , transkripsiyonun düzenlenmesi için retinoik aside bağımlıdır .
APL’de RARA’yı promyelositik lösemi çinko parmağına ( PLZF ) füzyonlayan sekiz başka nadir gen yeniden düzenlenmesi tanımlanmıştır , nükleofosmin , nükleer matrisle ilişkili, sinyal dönüştürücü ve transkripsiyon aktivatörü 5b ( STAT5B ), protein kinaz A düzenleyici alt birim 1α ( PRKAR1A ), PAPOLA ve CPSF1 ile etkileşime giren faktör ( FIP1L1 ), BCL-6 korepresörü veya oligonükleotid / oligosakkarit bağlayıcı kat içeren 2A ( NABP1 ) genleri. Bu yeniden düzenlemelerin bazıları ATRA’ya duyarlıdır veya çok nadir oldukları için ATRA’ya karşı bilinmeyen bir duyarlılığa sahiptir; STAT5B/RARA ve PLZF/RARA’nın ATRA’ya dirençli olduğu bilinmektedir.
PML ve RARA’nın füzyonu, değiştirilmiş işlevlere sahip bir hibrit proteinin ekspresyonuyla sonuçlanır. Bu füzyon proteini , hücrenin DNA’sındaki bölgelere artırılmış afiniteyle bağlanarak granülositlerin transkripsiyonunu ve farklılaşmasını engeller. Bunu, nükleer ko-represör (NCOR) molekülü ve histon deasetilaz (HDAC) arasındaki etkileşimi artırarak yapar. RARA’yı içeren kromozomal translokasyonun başlatıcı olay olduğuna inanılsa da , löseminin gelişimi için ek mutasyonlar gereklidir .
RARA/PLZF gen füzyonu, tretinoin tedavisine yanıt vermeyen ve standart antrasiklin kemoterapisine daha az yanıt veren bir APL alt tipi üretir ve bu nedenle bu hasta alt grubunda daha kötü uzun vadeli sonuçlara yol açar.