Primer hiperparatiroidizmin en yaygın nedeni klonal bir mutasyondan kaynaklanan sporadik, tek paratiroid adenomudur (~%97).
Daha az yaygın olanlar paratiroid hiperplazisi (~%2,5), paratiroid karsinomu (kötü huylu tümör) ve birden fazla bezdeki adenomlardır (birlikte ~%0,5).
Primer hiperparatiroidizm ayrıca birkaç ailevi endokrin bozukluğun da bir özelliğidir: Çoklu endokrin neoplazi tip 1 ve tip 2A ( MEN tip 1 ve MEN tip 2A ) ve ailevi hiperparatiroidizm.
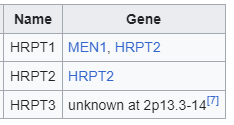
Tüm vakalarda hastalık idiyopatiktir , ancak tümör baskılayıcı genlerin inaktivasyonunu (MEN1’deki Menin geni) veya fonksiyon kazanımı mutasyonlarını (RET proto-onkogen MEN 2a) içerdiği düşünülmektedir .
Paratiroid Bezi Fizyolojisi
Paratiroid bezleri 2 hücre tipinden oluşur:
- Şef hücreler: PTH’nin en yaygın üreticileridir. Çok belirgin bir Golgi aygıtı ve endoplazmik retikulumları vardır.
- Oksifil hücreler: Bu hücreler daha büyüktür, ancak tam işlevleri belirsizdir. Ek endokrin işlevleri olabilir veya baş hücre aktivitesini destekleyebilirler. [8]
PTH salgılanması, paratiroid kalsiyum algılayan reseptörler (CaSR) tarafından belirlenen ekstraselüler sıvıdaki iyonize kalsiyum konsantrasyonuyla ters orantılıdır. CaSR, aktivitesi serum kalsiyumundaki değişikliklere göre değişen G-protein bağlı moleküler kemoreseptörlerdir. Ekstraselüler sıvıdaki kalsiyum konsantrasyonu arttıkça, bu reseptör aktive olur ve paratiroid şef hücreleri PTH üretimini ve salgılanmasını azaltır. Tersine, serum kalsiyum seviyeleri azaldıkça, CaSR aktivitesi azalır ve PTH salgılanması artar. PTH, PTH reseptörlerini aktive ederek kemikten kalsiyum ve fosfat emilimini artırır, distal tübüler kalsiyum geri emilimini güçlendirir ve renal fosfor geri emilimini azaltır. Net renal etki, idrar fosfat atılımını artırmak ancak serum hiperkalsimisi tarafından ezilene kadar idrar kalsiyumunu azaltmaktır. PTH ayrıca D vitamini metabolizmasında da önemli bir rol oynar ve böbreklerde 1,25-dihidroksivitamin D sentezini artıran D vitamini 1-alfa hidroksilazı aktive eder.
Hiperparatiroidizmin Etiyolojileri
Primer hiperparatiroidizm
Primer hiperparatiroidizm, aşırı PTH üretimiyle karakterize bir hastalıktır. Diyabet ve tiroid bozukluklarından sonra en sık görülen üçüncü endokrin bozukluktur. Hastaların %80’i tek adenomla, yaklaşık %15’i 4 bezin hiperplazisiyle, %2 ila %4’ü çoklu adenomlarla ve %1’den azı paratiroid karsinomu ile gelir. Paratiroid dokusunun artmış klonal proliferasyonunun azalmış CaSR ile birleşimi genellikle primer hiperparatiroidizme neden olur. [10] Bu adenomların çoğu paratiroid bezlerinde yer alır, ancak vakaların %10’una kadarında ektopik bir konumda olabilirler. Potansiyel ektopik konumlar arasında timus, tiroid, perikard, retroözofageal boşluk veya üst mediasten bulunur. Ektopik paratiroid bezlerini bulmanın daha alışılmadık konumları farenks, lateral boyun veya özofagus olacaktır.
Paratiroid karsinomu
Paratiroid karsinomu nispeten nadirdir ve tüm hiperparatiroidizm vakalarının %1’inden daha azını oluşturur. Paratiroid adenomlu hastalarla karşılaştırıldığında, paratiroid karsinomlu hastalar daha genç, daha hiperkalsemik ve son derece yüksek PTH seviyelerine sahip olma eğilimindedir. Serum kalsiyumu genellikle 14 mg/dL’yi aşar ve PTH seviyeleri referans aralığının üst sınırının 5 ila 10 katıdır. Bu kanserler nispeten agresif ve potansiyel olarak yaşamı tehdit edici olma eğilimindedir, genellikle kötü huylu doku tarafından doğrudan istila yerine şiddetli ve inatçı hiperkalsemi nedeniyle. Nadir olmakla birlikte, insidans hem ABD’de hem de Çin’de artıyor olabilir.
Paratiromatozis
Paratiromatozis, genellikle paratiroid bezlerinin cerrahi olarak çıkarılmasından sonra oluşan, çok sayıda küçük fonksiyonel paratiroid dokusu yuvasının varlığıdır. Bu son derece nadir görülen durum, yuvaların lifli cerrahi sonrası doku ile çevrili olması nedeniyle paratiroid karsinomunun görünümünü taklit edebilir. Paratiromatozis, histolojik kriterlere göre paratiroid karsinomundan ayırt edilebilir. Paratiromatozisin 2 etiyolojisi olduğu düşünülmektedir: embriyolojik gelişimden kalan paratiroid dokusunun proliferasyonu ve daha sıklıkla, PTH’si sürekli olarak yüksek olan CKD hastalarında sıklıkla görülen paratiroidektomi veya perkütan ablasyon sırasında tohumlanma. Bu, tekrarlayan, kalıcı veya tedavi edilemeyen hiperparatiroidizmin bir nedeni olabilir. Kalsimimetikler ve bifosfonatlarla başarılı tedavi raporları olmasına rağmen, optimum tedavi, tüm hiperfonksiyonel nodüllerin çıkarılması küratif olduğu için tam cerrahi eksizyonu içerir, ancak bu genellikle oldukça zordur. Yeni bir RANK ligand inhibitörü olan Denosumab, uzun vadeli yönetim için kullanılmıştır. Sık görülen milier doku dağılımı nedeniyle hem tıbbi hem de cerrahi tedavi zordur.
Normokalsemik primer hiperparatiroidizm
Normokalsemik primer hiperparatiroidizm, kalsiyum ve D vitamini eksiklikleri de dahil olmak üzere sekonder hiperparatiroidizmin tüm nedenleri hariç tutulduktan sonra normal düzeltilmiş serum kalsiyum ve iyonize kalsiyum konsantrasyonlarına rağmen en az 6 ay boyunca sürekli olarak yüksek PTH seviyelerinin varlığıdır. Hiperfonksiyonel paratiroid bezlerini belirlemek için yapılan görüntüleme çalışmalarının, klasik hiperkalsemik primer hiperparatiroidizmli olanlara göre pozitif olma olasılığı daha düşüktür. Değerlendirme ve tedavi, primer hiperparatiroidizme benzerdir. Birçok hasta asemptomatik kalır ve rutin ve düzenli izleme dışında herhangi bir tedaviye ihtiyaç duymaz. Daha fazla bilgi için eşlik eden StatPearls makalesi olan “Normokalsemik Hiperparatiroidizm”e bakın.
Lityum
Lityum kullanımı, PTH salgısını baskılamak için daha yüksek serum kalsiyum seviyeleri gerektiren bir dereceye kadar CaSR direncine neden olabilir. Bu etkinin sıklığı bilinmemektedir, çünkü PTH seviyeleri lityum tedavisi gören hastalarda rutin olarak kontrol edilmez ve vakalar genellikle asemptomatiktir. Laboratuvar değerleri genellikle hiperkalsemi, baskılanmamış PTH, normal serum fosforu ve ailesel hipokalsiürik hiperkalsemiye benzer hipokalsiüri gösterecektir. Lityumla ilişkili hiperparatiroidizm sekonder hiperparatiroidizm olarak kabul edilir ancak cerrahi gerektiren paratiroid bezi hipertrofisiyle ilişkili olabilir ve birincil hiperparatiroidizme benzer şekilde ortaya çıkabilir.
Maligniteye bağlı hiperkalsemi
Malignite ile ilişkili hiperkalsemi tüm kanser hastalarının %20 ila %30’unda bulunabilir. Özellikle hiperkalsemi semptomları malignitenin ilk klinik belirtisiyse, primer hiperparatiroidizm ile karıştırılabilir. Malignite ile ilişkili hiperkalseminin en yaygın nedeni, çoğunlukla akciğer ve böbrek kanserlerinin skuamöz hücreli karsinomu nedeniyle PTH ile ilişkili proteinin üretimi ve salgılanmasıdır. PTH ile ilişkili protein, PTH ile aynı reseptöre bağlanır ve onu aktive ederek hiperkalsemi, hiperkalsüri ve hipofosfatemiye neden olur. PTH ile ilişkili proteini ölçmek için kullanılan immünolojik test PTH’yi tespit etmez ve PTH testleri de PTH ile ilişkili proteini tespit etmez. Bu nedenle, maligniteye bağlı humoral hiperkalsimisi olan hastalarda yüksek PTH ile ilişkili protein seviyeleri ve düşük PTH seviyeleri bulunur ve bu da bu varlıkları birbirinden ayırmayı kolaylaştırır. Bilinen bir kötü huylu tümör olmadığında, doktorlar gizli kanserden şüphelenmelidir, özellikle de açıklanamayan yorgunluk, kilo kaybı, cilt döküntüleri veya kas güçsüzlüğü gibi paranoplastik benzeri semptomları olan hastalarda.
Primer Hiperparatiroidizmle İlişkili Genetik Durumlar
Primer hiperparatiroidizm vakalarının %10’una kadarı genetik bir temele sahiptir. Hiperparatiroidizmle ilişkili genetik mutasyonlar arasında çoklu endokrin neoplazi tipleri 1, 2A ve 4, hiperparatiroidizm-çene tümörü sendromu, ailevi izole hiperparatiroidizm, neonatal şiddetli hiperparatiroidizm ve ailevi hipokalsiürik hiperkalsemi bulunur. Primer hiperparatiroidizm erken yaşta teşhis edildiğinde veya hiperkalsemi, hipofiz adenomları, pankreas adacık hücresi tümörleri, feokromositomalar veya medüller tiroid kanseri aile öyküsü olduğunda ailevi bir sendrom düşünülmelidir. Primer hiperparatiroidizmin altında yatan genetik durumlar şunlardır:
- Çoklu endokrin neoplaziler : Çoklu endokrin neoplaziler (MEN) genellikle birden fazla bezi içerir. MEN tip 1’in ilk klinik belirtisi genellikle erken yaşta, tipik olarak 20 ila 25 yaşlarında ortaya çıkan ve etkilenen hastaların %90’ından fazlasında görülen birincil hiperparatiroidizmdir. MEN tip 1 bireylerindeki birincil hiperparatiroidizm genellikle tüm paratiroid bezlerini etkiler ve tipik olarak asemptomatiktir. Hastalar semptomatikse veya önemli hiperkalsemi varsa cerrahi tedavi önerilir. Eşlik eden StatPearls makalelerine bakın Çoklu Endokrin Neoplaziler Tip 1, 2 ve 4.
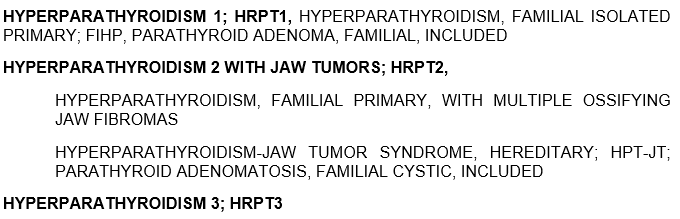
- Tümör-çene sendromu : Tümör-çene sendromu, paratiroid adenomları ve karsinomlarıyla ilişkili CDC73 geninin mutasyonundan kaynaklanan nadir bir otozomal dominant hastalıktır . Hiperparatiroidizme ek olarak, Wilms tümörü ve adenokarsinom gibi uterus tümörleri ve böbrek anormallikleri de ilişkilidir.
- Ailevi hipokalsiürik hiperkalsemi : Ailevi hipokalsiürik hiperkalsemi, PTH’nin yükselmesine neden olabilen otozomal dominant kalıtsal bir hastalıktır. Bu hastalıkta, paratiroid bezinin baş hücrelerindeki kalsiyum algılayan reseptördeki bir mutasyon, alıcılığın azalmasına neden olur. Bu, hafif hiperkalsemi, hipofosfatemi, hiperkalsiüri ve hafif yüksek PTH’ye yol açar. Bu durum genellikle asemptomatiktir ve tedavi gerektirmez. Bu durumda, PTH seviyeleri hiperkalsemi ve hipofosfatemiye rağmen vakaların %80’inde uygunsuz bir şekilde normal olacak ve kalan %20’sinde yükselecektir. Histolojik olarak, paratiroid bezleri normal görünür. Genellikle bozukluğun bilinen bir aile öyküsü vardır ve hiperkalsemi 40 yaşından önce tespit edilirse bu durum daha olasıdır. Daha fazla bilgi için “Ailesel Hipokalsiürik Hiperkalsemi” hakkındaki StatPearls makalesine bakın.
- Şiddetli neonatal hiperparatiroidizm : Bu durum bazen heterozigot CaSR mutasyonları nedeniyle ailesel hipokalsiürik hiperkalsimisi olan ebeveynlerde görülür. Bu, şiddetli hiperkalsemi, solunum sıkıntısı, göğüs kafesi anormallikleri ve hipotoni olarak ortaya çıkan yaşamı tehdit eden bir hastalıktır. Hastalar başlangıçta tıbbi tedaviye yanıt verebilir ancak genellikle bazen acil olarak paratiroidektomiye ihtiyaç duyarlar.
- Ailevi izole hiperparatiroidizm : Bu etiyoloji, MEN1 , CDC73 veya CASR’nin eksik ekspresyonu veya GCM2’de germ hattını aktive eden bir mutasyon dahil olmak üzere çeşitli gen mutasyonlarında görülür . Klinik semptomlar değişkendir.