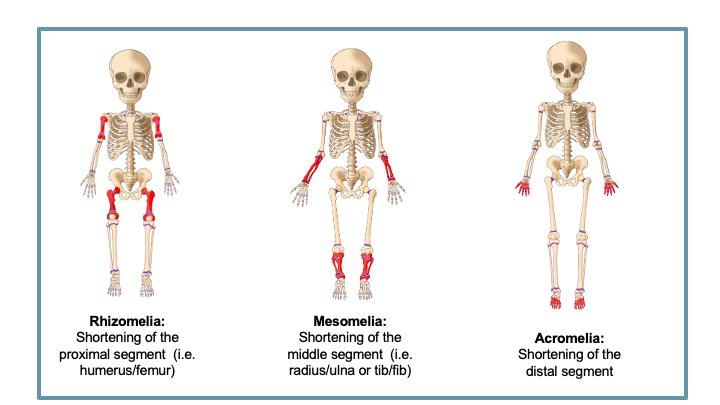
Tip II kollajen; cilt, tendon, kemik ve ligamanda bulunan ana kollajen türüdür. Tip II kollajen bozukluklarında; iskelet displazisi bulguları, göz bulguları (örneğin, katarakt, miyopi, lensin dislokasyonu, vitröz anormallikler, retina ayrılması), işitme bozukluğu ve orofasiyal bulgular (düz orta yüz, basık burun kökü, hipertelorizm, yarık damak, mikroretrognati) görülür. Bu bozukluklarda iskelet dışı bulgular da görülebilir. Orantılı veya orantısız boy kısalığı veya normal boy ile karakterize olabilirler. Tip II kollajenopatiler klinik açıdan oldukça heterojen bir grup hastalıktır. Bu hastalıklar arasında; akondrogenezis tip II, hipokondrogenezis, platispondilik displazi Torrance tipi, spondiloepifizyel displazi konjenita (SED konjenita), spondiloepimetafizyel displazi (SEMD Strudwick tipi; SED belirgin metafizyel), Kniest displazi, dispondiloenkondromatozis (SEMD Algerian tip), spondiloperiferal displazi, SED ve metatarsal kısalık, Stickler sendromu tip I, SED Stanescu tipi, hafif SED-erken başlangıçlı artroz ve proksimal femur epifiz displazisi yer alır. Tip II kollajen bozukluklarının kronik seyirli olması ve eşlik eden morbiditeleri nedeniyle, hastaların multidisipliner bir yaklaşımla yakından izlenmesi özellikle önemlidir.
- Tip I Kollajen: Cilt, tendon, kemik, ligament, sklera ve korneada bulunan ana kollajen türüdür (Vücuttaki toplam kollajenin %90’ını oluşturur).
- Tip II Kollajen: Hiyalin kıkırdak, büyüme plağı (fizis), intervertebral disk (nükleus pulpozus) ve gözün vitröz cismi (vitreus) içinde bulunan ana kollajen türüdür.
Bu nedenle Tip II kollajen bozukluklarında (kollajenopatilerde) kemik kırılganlığı veya cilt gevşekliği yerine; kıkırdak matrisinin bozulmasına bağlı iskelet displazileri (kısa boy/cücelik), erken yaşta osteoartrit (eklem artrozu), işitme kayıpları ve retina dekolmanı/miyopi gibi vitröz göz anomalileri ön plana çıkar.
YDUS / Tıbbi Biyokimya Seviyesi İleri Düzey Klinik İncelikler
- Klinik Spektrumun Çeşitliliği: Metinde de belirtildiği üzere spektrum, intrauterin/perinatal dönemde ölümcül olan Akondrogenezis Tip II‘den, erişkin yaşta sadece erken başlangıçlı artroz (kireçlenme) ile seyreden Hafif SED-erken başlangıçlı artroz tablosuna kadar uzanır. Boy uzunluğu orantısız kısa olabileceği gibi (örn. SED Konjenita), Stickler Sendromu Tip I‘de olduğu gibi tamamen normal veya normale yakın da olabilir.
- Orofasiyal Bulgular ve Pierre Robin Sekansı: Özellikle Stickler Sendromu ve Kniest Displazisinde görülen mikroretrognati (küçük ve geride çene) ve yarık damak birlikteliği, klinik olarak Pierre Robin Sekansı tablosuyla yenidoğan döneminde solunum yolu obstrüksiyonuna (tıkanıklığına) yol açabilir.
- Atlantoaksiyel İnstabilite Riski: SED Konjenita ve SEMD Strudwick tipi displazilerde servikal omurga tutulumuna bağlı olarak odontoid hipoplazisi (2. boyun omurunun çıkıntısının gelişmemesi) sık görülür. Bu durum atlantoaksiyel instabiliteye ve dolayısıyla minimal travmalarda bile kuadriplejiye (felç) neden olabileceğinden, multidisipliner takipte nöroşirürji ve ortopedi değerlendirmesi hayati önem taşır.
Örnek YDUS / Uzmanlık Sorusu
Soru:
COL2A1 genindeki mutasyonlar sonucu gelişen Tip II kollajenopatilerle ilgili olarak aşağıda verilen klinik, laboratuvar ve takip özelliklerinden hangisi yanlıştır?
A) Tip II kollajen esas olarak hiyalin kıkırdak, büyüme plağı ve gözün vitreus mizacında yer aldığından, mutasyonlarında kemik kırılganlığından ziyade kondrodizplazi ve retinal dekolman bulguları ön plandadır.
B) Akondrogenezis Tip II, bu hastalık spektrumunun en ağır formunu oluşturur ve genellikle prenatal veya erken neonatal dönemde ölümle sonuçlanır.
C) Spondiloepifizer Displazi (SED) Konjenita hastalarında odontoid hipoplazisine bağlı gelişebilecek atlantoaksiyel instabilite, yaşamı tehdit eden nörolojik morbiditeler açısından yakın takip edilmelidir.
D) Tip II kollajen; cilt, tendon ve kemik dokusunun temel mekanik gücünü sağlayan primer yapısal protein olduğu için eksikliğinde erken yaşta multipl fraktürler (kırıklar) ve mavi sklera izlenir.
E) Stickler Sendromu Tip I, iskelet displazisi bulgularının hafif seyredebildiği veya boyun normal kalabildiği, ancak körlüğe ilerleyebilen vitreoretinal dejenerasyon ve işitme kaybının eşlik ettiği bir Tip II kollajenopatidir.
Doğru Cevap: D
Açıklama:
- D seçeneği YANLIŞTIR: Cilt, tendon, kemik dokularının ana kollajeni ve mutasyonunda multipl kırıklar ile mavi sklera (Osteogenezis İmperfekta) görülen protein Tip I kollajendir, Tip II kollajen değildir. Tip II kollajen kıkırdak ve göz vitreusunda bulunur.
- A seçeneği doğrudur: Tip II kollajenin dokusal dağılımı gereği temel patolojiler kıkırdak ve göz mikromimarisi üzerinedir.
- B seçeneği doğrudur: Akondrogenezis Tip II spektrumun en ölümcül (letal) formudur.
- C seçeneği doğrudur: SED konjenitada odontoid hipoplazisi ve atlantoaksiyel luksasyon riski en korkulan nörolojik komplikasyonlardandır.
- E seçeneği doğrudur: Stickler Sendromu Tip I, hafif iskelet bulgularına rağmen ağır göz ve işitme tutulumu ile karakterize fenotipik bir varyanttır.
Tip II Kollajen ile İlişkili İskelet Displazileri (Tip II Kollajenopatiler), COL2A1 genindeki mutasyonlar sonucu gelişen, kıkırdak ve vitreus (göz içi sıvısı) dokularının yapısını bozan, geniş bir klinik spektruma sahip kalıtsal kemik hastalıkları grubudur.
Tip II kollajen; artiküler kıkırdak, büyüme plakları ve gözün vitreus mizacında bulunan temel yapı taşı olduğu için, bu hastalıklar orantısız cücelik, iskelet deformiteleri, erken yaşta osteoartrit, görme (miyopi, retinal dekolman) ve işitme kayıpları ile karakterizedir.
YDUS Seviyesi Kritik Klinik Bilgiler
- Genetik ve Patofizyoloji: Hastalıkların çok büyük bir kısmı Otozomal Dominant (OD) geçişlidir. COL2A1 genindeki missense mutasyonlar (özellikle glisin değişimleri) dominant negatif etki yaratarak heliks yapısını bozar ve fenotipi ağırlaştırır.
- Klinik Spektrum (En Ağırından Hafifine):
- Akondrojenez Tip II (Langer-Saldino): En ağır formdur. Utero veya perinatal dönemde öldürücüdür. Ağır ekstremite kısalığı, hidrops fetalis, omurga ve pubis kemiklerinde ossifikasyon (kemikleşme) yokluğu ile karakterizedir.
- Hipokondrojenez: Akondrojenez Tip II’ye benzer ancak radyolojik ve klinik olarak bir derece daha hafiftir. Genellikle yenidoğan döneminde solunum yetmezliğinden ölümle sonuçlanır.
- Kniest Displazisi: Karakteristik olarak “kum saati” görünümünde uzun kemikler, genişlemiş eklemler (büyük eklem kontraktürleri), kleft damak (yarık damak), işitme kaybı ve ağır miyopi ile seyreder. Histopatolojisinde kıkırdakta “isveç peyniri” (swiss-cheese) görünümü patognomoniktir.
- Spondiloepifizer Displazi Konjenita (SEDC): Doğumdan itibaren belirgin olan orantısız kısa gövde cüceliğidir (boyun ve gövde kısa, ekstremiteler nispeten normal veya hafiftir). Koksa vara, skolyoz/lordoz ve odontoid hipoplazisi (atlantoaksiyel instabilite riski!) tipiktir.
- Stickler Sendromu (Tip 1): Spektrumun en hafif formudur. Boy genellikle normal veya hafiftir. İskelet sisteminden ziyade oftalmolojik (katarakt, körlüğe giden erken retinal dekolman, ağır miyopi), orofasiyal (Pierre Robin sekansı, yarık damak) ve işitme bulguları ön plandadır.
Örnek YDUS Sorusu
Soru:
Doğumdan itibaren gövde ve boyun kısalığı belirgin olan, ekstremite uzunlukları gövdesine göre daha korunan 6 yaşındaki erkek çocuk, yürüme güçlüğü ve ilerleyici işitme kaybı nedeniyle çocuk endokrinoloji poliklinliğine getiriliyor. Fizik muayenesinde belirgin pektus karinatumu ve koksa varası saptanan hastanın oftalmolojik değerlendirmesinde yüksek miyopi tespit ediliyor. Çekilen iskelet grafilerinde vertebra korpuslarında düzleşme (platyspondyli) ve epifizer kemikleşme merkezlerinde gecikme saptanıyor.
Bu hastada mutasyona uğraması en muhtemel olan kollajen tipi ve bu klinik spektruma ait (kıkırdak histopatolojisinde “isveç peyniri” görünümü ile karakterize) iskelet displazisi aşağıdakilerin hangisinde birlikte verilmiştir?
A) Tip I Kollajen — Akondroplazi
B) Tip II Kollajen — Kniest Displazisi
C) Tip II Kollajen — Spondiloepifizer Displazi Konjenita
D) Tip X Kollajen — Schmid Tipi Metafizer Kondrodizplazi
E) Tip XI Kollajen — Stickler Sendromu
Doğru Cevap: B
Açıklama:
- Soruda özellikleri verilen (orantısız kısa gövde, platyspondyli, miyopi, işitme kaybı) hastanın kliniği Tip II kollajenopatiler ile doğrudan uyumludur.
- Sorunun kökünde spesifik olarak sorulan, kıkırdak biyopsisinde hücre dışı matriste fokal boşluklar oluşması nedeniyle “isveç peyniri” (swiss-cheese cartilage) görünümü veren histopatolojik tablo Kniest Displazisi‘ne özgüdür. Kniest displazisi de bir Tip II kollajenopatidir.
- A seçeneği yanlıştır: Tip I kollajen osteogenezis imperfekta ile ilişkilidir; akondroplazi ise FGFR3 gen mutasyonuna bağlıdır.
- C seçeneği yanlıştır: Vaka genel olarak SEDC (Spondiloepifizer Displazi Konjenita) kliniğini andırsa da, isveç peyniri kıkırdak görünümü SEDC’de değil Kniest displazisinde saptanır.
- D seçeneği yanlıştır: Tip X kollajen Schmid tipi metafizer kondrodizplazide bozulur ancak göz tutulumu (miyopi) beklenmez.
- E seçeneği yanlıştır: Stickler sendromunun bazı nadir formlarında Tip XI (COL11A1) etkilense de baskın form Tip II’dir ve stickler sendromunda isveç peyniri kıkırdak yapısı görülmez.
Tip II Kollajen ile İlişkili İskelet Displazileri (Tip II Kollajenopatiler), biyokimyasal düzeyde kıkırdak matrisinin sentezi, üçlü heliks modifikasyonları ve hücre içi endoplazmik retikulum (ER) stresi döngüleriyle karakterize karmaşık mekanizmalara sahiptir.
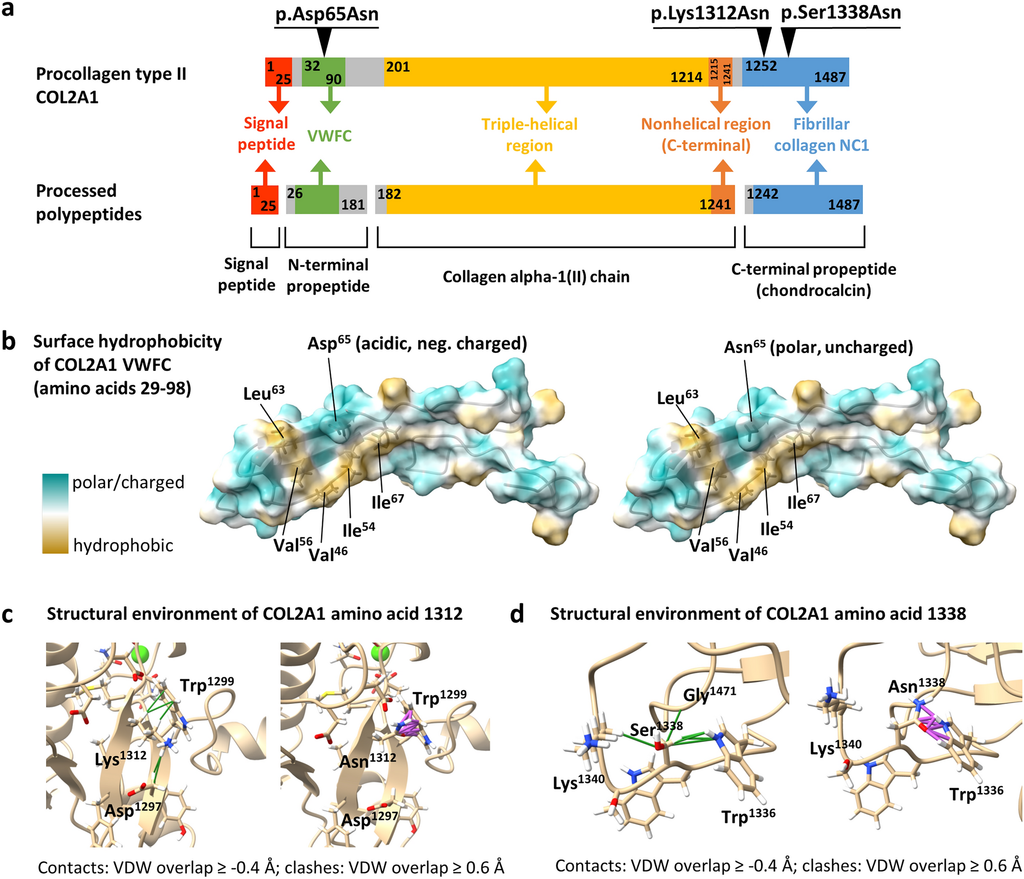
1. Protein Sentezi ve Üçlü Heliks (Triple Helix) Organizasyonu
- Genetik Kod: Tip II prokollajen molekülü, COL2A1 geni tarafından kodlanan üç adet özdeş pro-alfa1(II) zincirinin bir araya gelmesiyle oluşan bir homotrimerdir (alpha1(II)]3).
- Tekrarlayan Glisin Dizisi: Kollajen sarmalının merkezinde sıkı paketlenmeyi sağlayan her üç aminoasitte bir tekrarlayan Gly-X-Y (Glisin-X-Y) dizisi bulunur. X sıklıkla prolin, Y ise lizindir.
- Biyokimyasal Defekt (Dominant Negatif Etki): COL2A1 genindeki missense mutasyonların çok büyük bir kısmı, bu sarmalın merkezindeki Glisin aminoasidinin yerine daha büyük bir aminoasit (örn. Arjinin, Serin, Glutamik asit) yerleşmesine yol açar. Ortaya çıkan mutant zincir, normal zincirlerle birleştiğinde tüm heliks yapısını bozar. Bu durum hücrenin kaliteli protein üretimini kantitatif olarak dramatik ölçüde düşürür.
2. Post-Translasyonel Aşırı Modifikasyon (Overmodification)
- Biyokimyasal Süreç: Mutant pro-alfa zincirleri nedeniyle üçlü heliks oluşumu (katlanma) normalden çok daha yavaş gerçekleşir.
- Aşırı Hidroksilasyon: Sarmal açık ve katlanmamış halde fazladan beklediği için, ER içindeki lizil hidroksilaz ve prolil 4-hidroksilaz enzimleri açıkta kalan zincirleri normalden çok daha fazla modifiye eder.
- Sonuç: Biyokimyasal analizlerde (Kromatografi / HPLC), mutant Tip II kollajen peptitlerinin Hidroksilizil / Lizil oranının aşırı yükseldiği ve elektroforetik mobilitelerinin (jelde göç etme hızlarının) yapısal karbonhidrat yükünden ötürü yavaşladığı tespit edilir.
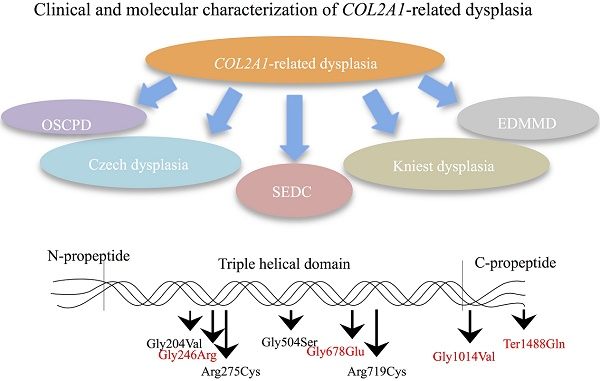
3. Hücre İçi ER Stresi ve Akümülasyon (Katlanmamış Protein Yanıtı – UPR)
- ER Akümülasyonu: Aşırı modifiye olmuş ve yanlış katlanmış mutant prokollajen zincirleri, endoplazmik retikulumdan (ER) hücre dışına (Golgiden matrise) sekrette edilemez ve ER lümeninde birikmeye (akümülasyon) başlar.
- UPR Aktivasyonu: Hücre içi birikim; PERK, ATF6 ve IRE1 gibi protein yolaklarını tetikleyerek Katlanmamış Protein Yanıtı (Unfolded Protein Response – UPR) ve kalıcı ER stresine yol açar.
- Kondrosit Apoptozu: Stres çözülemediğinde büyüme plağındaki kondrositler (kıkırdak hücreleri) erken dönemde apoptoza (hücre ölümüne) sürüklenir. Bu biyokimyasal hasar, iskelet displazilerindeki uzun kemik büyüme yetersizliğinin ve orantısız cüceliğin temel hücresel nedenidir.
4. Ekstraselüler Matris (ECM) Değişiklikleri
- Normal şartlarda hyalin kıkırdakta Tip I kollajen bulunmaz, sadece Tip II, Tip IX ve Tip XI kollajenler bir arada fibriler ağ oluşturur.
- Ancak defektif Tip II kollajen varlığında, büyüme plağında kompansatuar olarak Tip I kollajen ekspresyonu patolojik olarak artar. Bu durum kıkırdağın mekanik direncini bozar, agrekan ve COMP (Kıkırdak Oligomerik Matris Proteini) gibi diğer ECM molekülleriyle olan bağını kopararak erken osteoartrite zemin hazırlar.
Örnek YDUS / Tıbbi Biyokimya Sorusu
Soru:
Kıkırdak doku biyokimyasal analizinde, sentezlenen prokollajen zincirlerinin üçlü heliks (triple helix) katlanma hızının belirgin derecede yavaşladığı, lizil hidroksilaz enzim aktivitesine maruz kalma süresinin uzamasına bağlı olarak hidroksilizil / lizil oranının kontrol grubuna göre yüksek olduğu saptanmıştır. Hücre içi mikroskobik incelemede endoplazmik retikulum (ER) lümeninde protein birikimi, PERK/ATF6 sinyal yolağı aktivasyonu ve kondrositlerde erken apoptoz bulguları izlenmiştir.
Bu biyokimyasal ve patofizyolojik mekanizmalara sahip iskelet displazisi grubunda, defektif olması en muhtemel gen ve protein çifti aşağıdakilerin hangisinde doğru verilmiştir?
A) COL1A1 — Tip I İskelet dışı pro-alfa1 zinciri
B) FGFR3 — Fibroblast Büyüme Faktörü Reseptörü-3
C) COL2A1 — Tip II Prokollajen alfa1 zinciri
D) COMP — Kıkırdak Oligomerik Matris Proteini
E) SLC26A2 — Sülfat Transporder Proteini
Doğru Cevap: C
Açıklama:
- C seçeneği DOĞRUDUR: Metinde bahsedilen üçlü heliks katlanma gecikmesi, post-translasyonel “aşırı modifikasyon” (overmodification / artmış hidroksilizil oranı), kıkırdak matrisinde işlev gören pro-alfa1(II) zincirlerini kodlayan COL2A1 gen mutasyonlarına (Tip II Kollajenopatiler) özgü patognomonik biyokimyasal süreçlerdir. Bu birikim ER stresi ve UPR aktivasyonu üzerinden kondrosit apoptozuna yol açar.
- A seçeneği yanlıştır: COL1A1 Osteogenezis İmperfekta (kemik kırılganlığı) biyokimyasında rol oynar, hyalin kıkırdak matrisinin ana elemanı değildir.
- B seçeneği yanlıştır: FGFR3 mutasyonları (Akondroplazi) bir reseptör sinyal bozukluğudur; kollajen aşırı modifikasyonu veya kollajene bağlı direkt ER stresi döngüsü içermez.
- D seçeneği yanlıştır: COMP mutasyonları Psödoakondroplazi ile ilişkilidir, kollajen sentez zincirini doğrudan kodlamaz.
- E seçeneği yanlıştır: SLC26A2 bir sülfat anyon taşıyıcısı olup kıkırdaktaki proteoglikanların sülfatasyonunu etkiler; primer kollajen sarmal sentez defekti değildir.