Alagille sendromu (ALGS), öncelikle karaciğeri ve kalbi etkileyen genetik bir bozukluktur . Bozuklukla ilişkili sorunlar genellikle bebeklik veya erken çocukluk döneminde belirginleşir. Bozukluk otozomal dominant bir desende kalıtılır ve Alagille sendromunun tahmini yaygınlığı her 30.000’de 1 ila her 40.000 canlı doğumda 1’dir. Adını , durumu ilk kez 1969’da tanımlayan Fransız çocuk doktoru Daniel Alagille’den almıştır. Alagille sendromlu çocuklar vakaların yaklaşık %90’ında 18 yaşına kadar yaşarlar.
Belirtiler ve semptomlar
Hastalığın şiddeti aynı aile içinde değişebilir ve semptomlar fark edilmeyecek kadar hafiften, nakil gerektiren ciddi kalp ve/veya karaciğer hastalığına kadar değişebilir . Nadirdir ancak Alagille sendromu %10’luk bir ölüm oranıyla yaşamı tehdit eden bir hastalık olabilir. ALGS’den kaynaklanan ölümlerin çoğu tipik olarak kalp komplikasyonları veya kronik karaciğer yetmezliğinden kaynaklanır.
Karaciğer
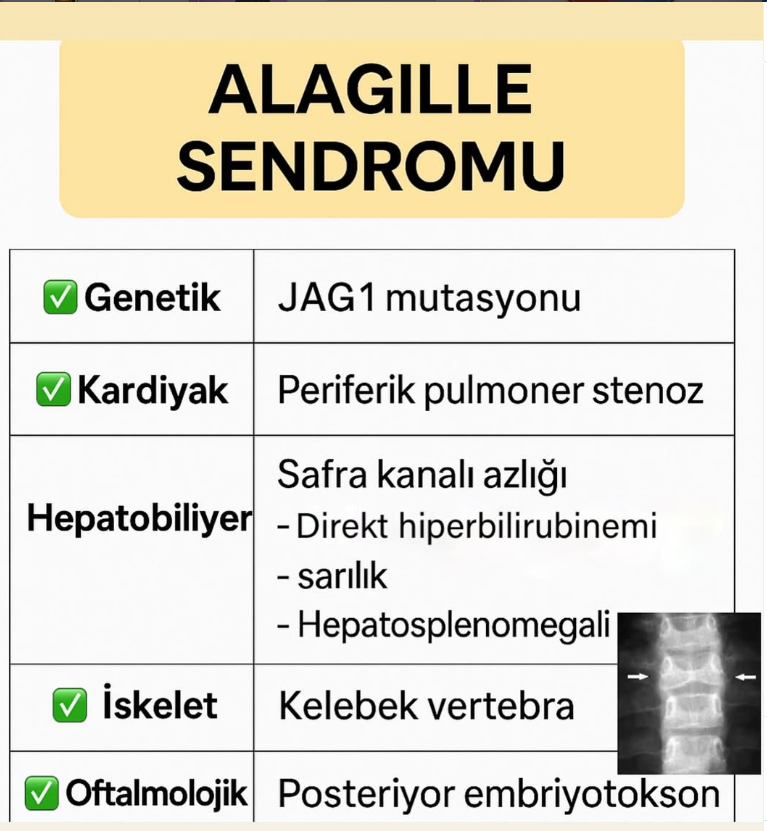
Alagille sendromunda karaciğer hasarından kaynaklanan belirti ve semptomlar arasında ciltte ve göz aklarında sarımsı bir renk tonu ( sarılık ), kaşıntı ( pruritus ), soluk dışkı ( akoli ), genişlemiş karaciğer (hepatomegali), genişlemiş dalak (splenomegali) ve ciltte kolesterol birikintileri ( ksantomlar ) yer alabilir. [ 9 ] Karaciğer biyopsisi çok az safra kanalı (safra kanalı yetersizliği) veya bazı durumlarda safra kanallarının tamamen yokluğunu ( safra atrezisi ) gösterebilir . Safra kanalı yetersizliği yağ ve yağda çözünen vitaminlerin (A, D, E ve K) emiliminin azalmasına neden olur ve bu da raşitizme veya büyüme geriliğine yol açabilir . Siroz ve sonunda karaciğer yetmezliği ALGS hastaları arasında oldukça yaygındır ve şiddetli karaciğer belirtileri olanların %15’i karaciğer nakli gerektirir. Hepatosit kanseri az sayıda vakada bildirilmiştir, ancak son derece nadirdir.
Kalp
Fallot Tetralojisi, Alagille sendromu hastalarında sık görülen bir kalp rahatsızlığıdır.
Diğer
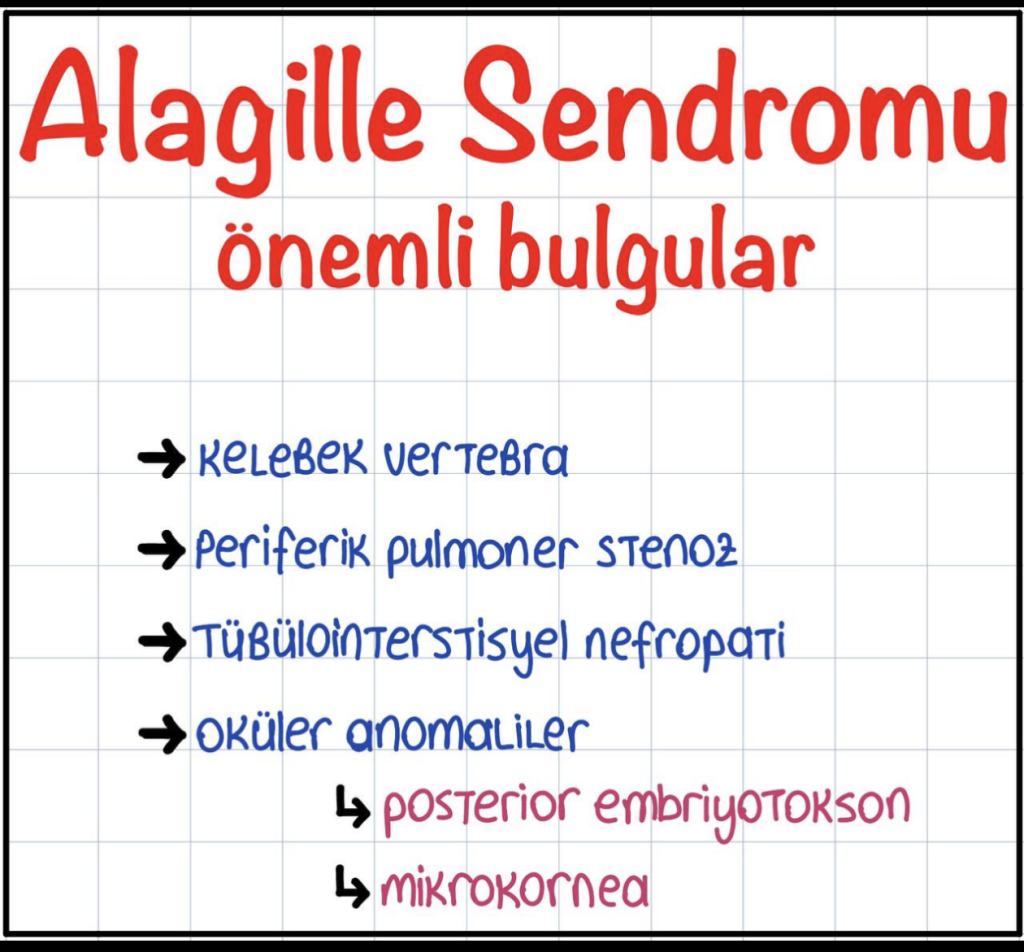
Alagille sendromunun diğer sunumları arasında kelebek omurları , oftalmik kusurlar ve belirgin yüz yapıları bulunur. Kelebek omurları röntgenle tespit edilebilir, ancak genellikle bu anormallikten kaynaklanan hiçbir semptom yoktur. ALGS hastalarında yaygın olan diğer iskelet kusurları spina bifida ve omurların füzyonudur. Oftalmolojik kusurların çoğu, Axenfeld anomalisi ve Rieger anomalisi dahil olmak üzere göz küresinin ön odasını etkiler, ancak retina pigment değişiklikleri de yaygındır. Bu anomaliler Alagille sendromunun teşhisinde faydalı olabilir. ALGS’li birçok kişide geniş, belirgin bir alın, derin gözler ve küçük sivri bir çene dahil olmak üzere benzer yüz özellikleri vardır. Bu belirgin yüz özellikleri ALGS hastalarında sıklıkla görülse de, özelliklerin muhtemelen Alagille sendromundan kaynaklanmadığı, ancak intrahepatik kolestatik karaciğer hastalığı olan hastaların karakteristiği olduğu varsayılır . Bu yüz özellikleri ALGS hastalarında son derece yaygın olsa da bunun nedeni birçok hastanın aşırı karaciğer komplikasyonları veya karaciğer yetmezliği yaşamasıdır, ancak bu hastalığın kendisinden kaynaklanmaz. Böbrekler de etkilenebilir çünkü JAG1 ve NOTCH2’deki mutasyonlar sıklıkla renal displaziye , deforme olmuş proksimal tübüllere veya lipid metabolizmasının engellenmesinden kaynaklanan lipidoza yol açar .
Genetik
ALGS, JAG1 (Jagged1) veya NOTCH2’deki (Notch homolog 2) fonksiyon kaybı mutasyonlarından kaynaklanır . ALGS’li kişilerin çoğunda gen mutasyonu JAG1 geninde meydana gelir. JAG1 mutasyonu ya intrageniktir ve kromozom 20p12’de bulunur ya da tüm JAG1 geninin silinmesidir . NOTCH2’deki mutasyonların Alagille sendromuna neden olma olasılığı çok daha düşüktür, ancak NOTCH2’de ALGS’ye neden olan birincil mutasyon türü yanlış anlamlı mutasyondur . Yanlış anlamlı mutasyon , yanlış amino asidi kodlayan bir kodonla sonuçlanan bir nükleotidi değiştiren bir nokta mutasyonudur . Alagille sendromu otozomal dominant bir desende kalıtılır , bu da değişmiş genin bir kopyasının bozukluğa neden olmak için yeterli olduğu anlamına gelir. Hastalığın ” otozomal ” yönü, gen mutasyonunun insan vücudundaki 44 kromozomdan biri olan ve cinsiyet kromozomu olmayan (kromozom X veya Y) bir otozomda meydana geldiği anlamına gelir. Vakaların çoğunluğu otozomal dominant genden kaynaklansa da , hastalığın nadir görülen, otozomal resesif bir versiyonuna dair raporlar da vardır. Otozomal resesif vakada, ALGS hastası iki mutasyona uğramış geni miras almalıdır: her bir ebeveynden bir tane. Mutasyonların yaklaşık %40’ı etkilenen ebeveynlerden miras alınmasına rağmen, vakaların çoğu yeni, edinilmiş mutasyonlardan kaynaklanır. Bunlar, genin bir kopyasını mutasyona uğratan çevresel faktörlerden kaynaklanır. Gen mutasyonlarına yol açabilen çevresel faktörler arasında güneşten gelen ultraviyole ışınları gibi radyasyon veya sigara dumanında bulunan benzen gibi kimyasallar yer alabilir.
Patofizyoloji
JAG1 ve NOTCH2, notch geni sinyalleme kaskadı için önemli olan proteinleri kodlar. Özellikle, JAG1 , notch sinyalleme yolunu düzenleyen bir yüzey bağlayıcı ligand kodlar. Embriyonik gelişim sırasında hücre sinyallemesinde önemli bir rol oynar. Yol mutasyonlar nedeniyle bozulursa, bir bebek düzgün şekilde gelişmez. Alagille sendromu, dar ve kötü biçimli safra kanallarıyla karakterize olan safra kanalı yetersizliğine neden olur. Safra kanalı yetersizliği, safranın karaciğerde birikmesine neden olur ve bunun sonucunda karaciğerin kan filtrasyonu ve ilaç metabolizması gibi normal işlevlerini engelleyen yara izi oluşur.
Tanı
Alagille sendromunun teşhisi son derece zor olabilir. İnsanlar ALGS ile doğarlar ancak neredeyse her zaman çocukluk döneminde teşhis edilir. Hastalığın şiddeti hastalar arasında büyük ölçüde değiştiğinden teşhis zor olabilir. Hastalığı teşhis etmek için yapılan bazı yaygın klinik testler arasında vertebral röntgenler, kalp üfürümü gibi herhangi bir kusuru tespit etmek için kalp muayeneleri ve karaciğer hastalığı veya herhangi bir öncüyü tespit etmek için karaciğer biyopsisi bulunur . Bir hasta sarılık , kalp üfürümü ve yukarıda tartışılan karakteristik yüz özellikleri (derin gözler, geniş kaş vb.) gibi birden fazla semptom gösterirse, Alagille sendromu teşhisi konulması muhtemeldir. Genetik testlerle daha hesaplı ve spesifik bir teşhis yapılabilir . Etkilenen gen(ler)deki tek nükleotid polimorfizmlerini (SNP’ler) tespit etmek için yeni nesil dizileme kullanılabilir . Çoklu ligasyon bağımlı prob amplifikasyonu (MLPA), büyük delesyonları ve/veya eklemeleri tespit edebilir ve mikrodizi karşılaştırmalı genomik hibridizasyonu, MLPA’nın doğruluğunu artırmak için kullanılır.
Alagille sendromunu safra atrezisinden ayırmak önemlidir çünkü ikincisi erken postnatal dönemde Kasai prosedüründen faydalanırken, bu operasyon Alagille sendromunu daha da kötüleştirir. Safra atrezisinin ultrasondaki dolaylı özellikleri arasında anormal ve küçülmüş safra kesesi şekli, üçgen kordon işareti ve hepatik arter genişlemesi bulunur, ancak bunlar Alagille sendromuyla örtüşebilir.
Tedavi
Hastalık teşhis edildikten sonra erken tedavi mümkündür. Alagille sendromunun tedavileri genellikle ilaçlar, terapiler ve/veya cerrahi prosedürleri içerir. Tüm tedaviler karaciğerden safra atılımını iyileştirmeyi, hastalığın neden olduğu ağrıyı azaltmayı ve beslenme eksikliklerini iyileştirmeye yardımcı olmayı hedefler. Diyet ayrıca ALGS ile yaşarken yaşam kalitesini iyileştirmede önemli bir faktör olabilir.
İlaç tedavisi
Safra akışını iyileştirmek için ursodiol (Actigall veya Urso) dahil olmak üzere çeşitli ilaçlar kullanılır . Bu ilaçlar başarı oranları açısından farklılık gösterir. Kolestiramin ve rifampin gibi bazı ilaçlar kaşıntıyı ( pruritusu ) azaltmak için kullanılabilir . Bu ilaçlar kaşıntıyı azaltabilirken , safra akışı ursodiol veya karaciğer nakli ile iyileştirildiğinde kaşıntı genellikle azalır .
Alagille sendromu olan birçok hastada beslenme ve/veya malabsorpsiyon sorunları vardır ve bu da genellikle normal büyümeyi engeller. Hastalar A , D, E ve K vitamini takviyelerinden faydalanır çünkü safra akışının azalması bu vitaminlerin emilimini ve kullanımını zorlaştırır. Yüksek kalorili bir diyet çok önemlidir ve genellikle yüksek kalorili alımı korumak için gastrostomi tüpü gerekir.
Maralixibat (Livmarli), Eylül 2021’de Amerika Birleşik Devletleri’nde tıbbi kullanım için onaylandı
Ameliyat
Alagille sendromunun daha şiddetli vakalarında, özellikle karaciğer hastalığı veya son evre karaciğer yetmezliği olan hastalarda cerrahi müdahale yaygındır. Karaciğer nakilleri , ölen bir organ donöründen tam karaciğer nakli veya yaşayan bir donörden kısmi nakil olabilir.
Safra kanalı yetersizliği olan hastalarda safra akışının zayıf olmasından kaynaklanan kaşıntı , sarılık ve ksantomayı önemli ölçüde azaltmak için kısmi safra yönlendirmesi kullanılmıştır . Karaciğer tarafından üretilen safranın bir kısmı cerrahi olarak oluşturulan bir stoma aracılığıyla hastanın sağ alt karın bölgesindeki plastik bir keseye yönlendirilir. Kese safra ile doldukça periyodik olarak boşaltılır. Safra atrezisi olan hastaların safra drenajını iyileştirmek için Kasai prosedürüne ihtiyacı olabilir ; ancak daha sonra karaciğer nakli genellikle hala gereklidir.