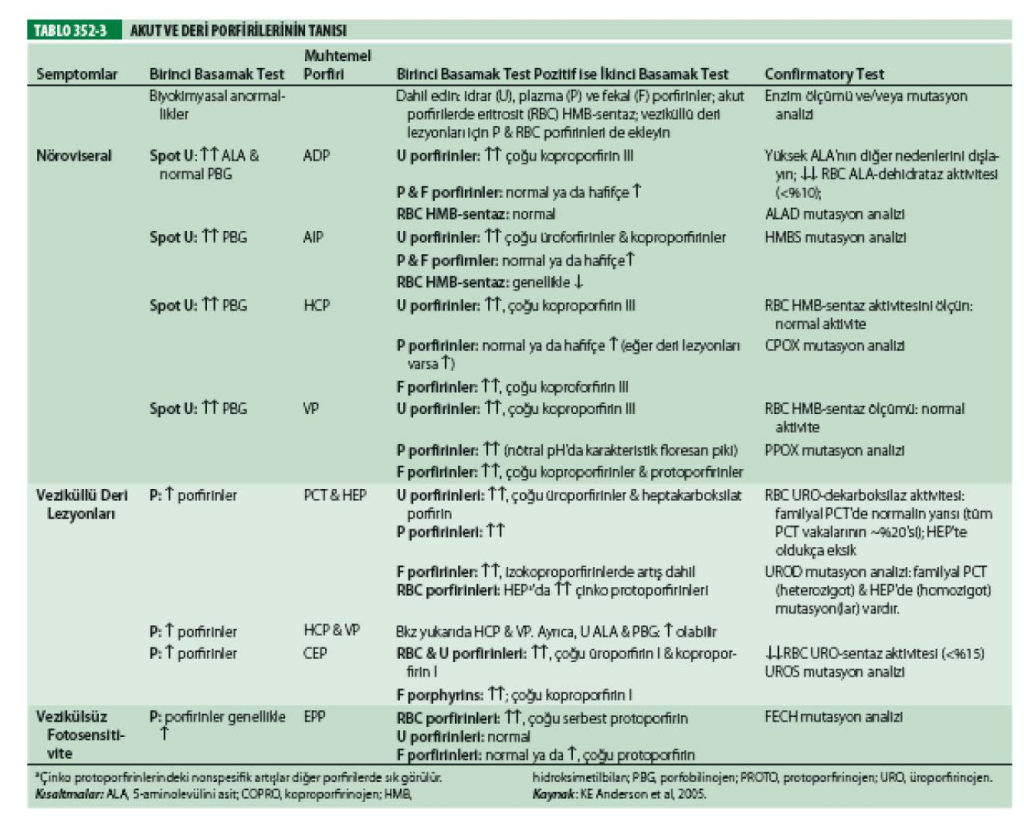
Porfirialardan hangisi vezikülsüz fotosensitivite ile karekterizedir?
a-ADP
b-EPP**
c-CEP
d-PCT
e-VP
ERİTROPOİETİK PROTOPORFİRİ (EPP)
EPP, hem biyosentez yolağındaki son enzim olan ferroşelataz aktivitesindeki parsiyel eksikliğe bağlı kalıtımsal bir hastalıktır. EPP çocuklardaki en sık eritropoietik porfiridir ve erişkinlerde PCT’den sonra ikinci sıklıktadır. EPP hastalarında lenfositlerde ve kültüre fibroblastlarda ferroşelataz aktivitesi normalin %15-25’i kadardır. Protoporfirin kemik iliği retikülositlerinde birikir ve daha sonra plazmaya geçer, karaciğer tarafından alınır ve sonunda safra ve feçes ile atılır. Deriye taşınan protoporfirinler vezikülsüz fotosensitiviteye neden olurlar. Çoğu semptomatik hastada (~%90) bir FECH allelindeki etken mutasyon, normal alleldeki nispeten sık (normal beyaz ırkta ~%10) intronik 3 (IVS3) tek nükleotid değişim (IVS3-48T→C) ile kombinedir ve bunun sonucunda normal emzim miktarı azalır. Çok az sayıdaki ailede, 2 FECH mutasyonu ve otozomal resesif kalıtım paterni tanımlanmıştır.
Klinik Özellikler
Diğer porfirilerdeki ile farklılık gösteren fotosensitivite genellikle çocukluk çağında başlar ve güneş ışığına maruz kaldıktan sonra dakikalar içinde ağrı, kızarıklık ve kaşıntı oluşumu ile kendini gösterir (Şekil 352-4). Fotosensitivite, eritrosit protoporfirinlerindeki ciddi artış ile ilişkilidir ve sadece ferroşelataz aktivitesi normalin yaklaşık <%35’i ile sonuçlanan genotipe sahip hastalarda ortaya çıkar. Veziküler lezyonlar sık değildir. Güneş ışığına maruziyetten hemen sonra kızarıklık, şişlik, yanma ve kaşıntı gelişir ve anjioödeme benzer. Semptomlar deri lezyonlarının sayısı ile orantılı değildir. Nadiren vakaların %10’unda veziküller ve büller vardır. Kronik deri değişiklikleri likenifikasyon, kösele tarzı psödoveziküller, labial oyuklaşma ve tırnak değişikliğinden oluşur. Pigment değişikliği, deri kırılganlığı ve hirsutizm ile kıyaslandığında ciddi skarlaşma nadirdir. Hepatik veya diğer komplikasyonlar gelişmedikçe, hastaların çoğunda protoporfirin seviyesi ve fotosensitivite semptomları yıllarca stabil kalır. Hepatik porfirileri alevlendiren faktörlerin EPP’deki rolleri çok azdır ya da hiç yoktur. Aşırı protoporfirinlerin primer kaynağı kemik iliği retikülositleridir. Eritrosit protoporfirinleri serbesttir (çinko ile kompleks yapmamıştır) ve çoğunlukla hemoglobine bağlıdır. Plazmada, protoporfirin albumine bağlanır. Hemoliz ve anemi genellikle yoktur veya hafiftir.
EPP bir eritropoietik porfiri olmasına rağmen, EPPli hastaların %20’sinde minör karaciğer bozuklukları olabilir ve bu hastaların yaklaşık %5’inde biriken protoporfirinler karaciğer yetersizliğine ve ölüme neden olabilen kronk karaciğer hastalığına neden olabilirler. Protoporfirinler suda erimez (insolübl) ve aşırı miktarları karaciğer hücrelerinde kristal yapısı oluşturarak hepatik safra akımını yavaşlatabilir. EPP’li fare modelleri ile yapılan çalışmalarda, toksik safranın safra duktus epiteline hasar verdiği ve biliyer fibroza yol açabildiği gösterilmiştir. Bu nedenle, hızlı ilerleyici karaciğer hastalığı, protoporfirinlerin kolestatik etkisi ile bağlantılı gibi görünmektedir ve bozulmuş hepatobiliyer ekskresyon ve artmış fotosensitiviteye bağlı hepatik protoporfirin seviyesi ile ilişkilidir. Hepatik komplikasyonlar sıklıkla eritrositlerdeki ve plazmadaki artan protoporfirin seviyesi ile karakterizedir ve başta sağ üst kadran olmak üzere ciddi karın ve sırt ağrısı görülür. Bazı hastalarda, bir kısmı protoporfirinlerden oluşan safra taşları oluşur.
Tanı
Çoğunlukla serbest olan ve çinko ile kompleks yapmayan eritrosit protoporfirinlerdeki ciddi artış, bu hastalığın en önemli özelliğinden biridir. Protoporfirin seviyesi kemik iliği, safra ve feçeste de değişken oranlarda artmıştır. Kurşun zehirlenmesi, demir eksikliği, çeşitli hemolitik hastalıklar, porfirilerin tüm homozigot formları ve bazen de akut porfiriler gibi diğer durumlarda da eritrosit protoporfirin konsantrasyonları artmıştır. Bununla birlikte tüm bu durumlarda, EPP’den farklı olarak protoporfirinler çinko ile kompleks yapmıştır. Bu nedenle, EPP şüphesi olan hastada, eritrosit protoporfirinlerindeki artış gösterildikten sonra, tanı koymak için serbest ve çinko ile kompleks yapmış protoporfirinleri ayırt eden ölçümler yapmak önemlidir. Ayrıca, EPP’deki eritrositler 620 nm floresan mikroskopisi altında kırmızı floresan özellik gösterirler. İdrar porfirin seviyesi ve porfirin prekürsörleri normaldir. Kültüre lenfositlerde veya fibroblastlardaki ferroşelataz aktivitesi azalmıştır. Hastalığa etken olan FECH mutasyonunu saptamak ve normal kodlayıcı alleldeki IVS3-48T→C değişimini göstermek için mutasyon analizi ile DNA tanısı önerilir. Günümüze kadar, FECH geninde 90’ın üzerinde mutasyon tanımlanmıştır ve bunların çoğu anstabil enzim proteini veya enzim proteinin olmaması (null alleleri) ile sonuçlanır . Çalışmalar, null alleli (ve IVS3-48T→C polimorfizmi) olan EPP’li hastalarda ciddi karaciğer komplikasyonu gelişme riskinin yüksek olduğu düşündürmektedir.