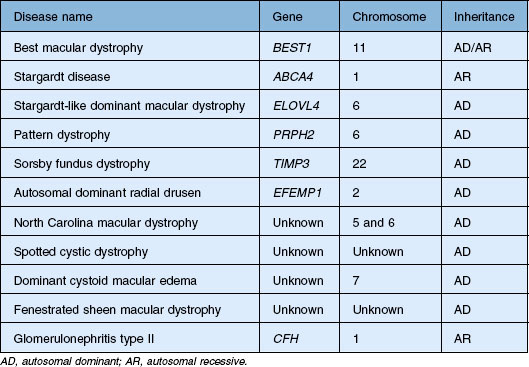
1-Vitelliform maküler distrofi, ilerleyici görme kaybına neden olabilen düzensiz bir otozomal dominant göz bozukluğudur . Bu bozukluk, retinayı , özellikle retinanın merkezine yakın küçük bir alandaki makula adı verilen hücreleri etkiler. Makula, okuma, araba kullanma ve yüzleri tanıma gibi ayrıntılı görevler için gereken keskin merkezi görüşten sorumludur. Durum , yumurtanın sarısına (Latince vitellus ) benzer sarı (veya turuncu), hafif kabarık, yuvarlak yapılarla karakterizedir .
En iyi hastalık otozomal dominant bir desende kalıtılır , bu da her hücredeki değişmiş genin bir kopyasının bozukluğa neden olmak için yeterli olduğu anlamına gelir. Çoğu durumda, etkilenen kişinin rahatsızlığı olan bir ebeveyni vardır.
Yetişkin başlangıçlı vitelliform maküler distrofinin kalıtım örüntüsü kesinlikle otozomal dominanttır. Ancak etkilenen birçok kişinin ailesinde bu bozukluk öyküsü yoktur ve yalnızca az sayıda etkilenen aile bildirilmiştir. Bunun nedeni, durumun penetransının eksik olmasıdır; bu nedenle, bir bireyin mutant alelin bir kopyasına sahip olması ve VMD fenotipini göstermemesi mümkündür . Erkeklerin kadınlara oranı yaklaşık 1:1’dir.
RDS ve VMD2 genlerindeki mutasyonlar vitelliform maküler distrofiye neden olur. VMD2 genindeki mutasyonlar Best hastalığından sorumludur. VMD2 veya RDS genindeki değişiklikler vitelliform maküler distrofinin yetişkin başlangıçlı formuna neden olabilir; ancak vakaların dörtte birinden azı bu iki gendeki mutasyonlardan kaynaklanır. Çoğu vakada yetişkin başlangıçlı formun nedeni bilinmemektedir.
VMD2 geni, bestrofin adı verilen bir proteinin yapımına yönelik talimatlar sağlar . Tam işlevi belirsiz olsa da, bu protein muhtemelen negatif yüklü klor atomlarının (klorür iyonları) retinadaki hücrelere girip çıkmasını kontrol eden bir kanal görevi görmektedir. VMD2 genindeki mutasyonlar muhtemelen klorür akışını düzenleyemeyen anormal şekilli bir kanalın üretilmesine yol açar. Araştırmacılar, bu işlevsiz kanalların makuladaki lipofusin birikimi ve ilerleyici görme kaybıyla nasıl ilişkili olduğunu belirleyememiştir.
RDS geni , periferin adı verilen bir proteinin yapımına yönelik talimatlar sağlar
Bu protein, retinadaki ışık algılayan (fotoreseptör) hücrelerin normal işlevi için gereklidir. RDS genindeki mutasyonlar, ışık algılayan pigmentler içeren bu hücrelerdeki yapıları bozarak görme kaybına yol açar. RDS mutasyonlarının neden yetişkin başlangıçlı vitelliform maküler distrofisi olan kişilerde yalnızca merkezi görüşü etkilediği belirsizdir.
Vitelliform makula distrofisi, makulanın altındaki hücrelerde yağlı sarı bir pigmentin ( lipofuscin ) birikmesine neden olur. Retina pigment epiteli de dejenerasyona uğrar. Zamanla, bu maddenin anormal birikimi net merkezi görüş için kritik olan hücrelere zarar verebilir . Sonuç olarak, bu bozukluğa sahip kişiler genellikle merkezi görüşlerini kaybeder ve bulanık veya bozuk görme yaşayabilir ve kayıp nadiren simetriktir. Skotomlar önce kırmızı ışıkta ve ardından yeşil ışıkta ortaya çıkar; son olarak, beyaz ışıkta göreceli (veya daha ciddi vakalarda mutlak) skotomlar ortaya çıkar. Vitelliform makula distrofisi, yan ( periferik ) görüşü veya gece görme yeteneğini etkilemez .
Araştırmacılar benzer özelliklere sahip iki vitelliform makula distrofisi formu tanımlamışlardır. Erken başlangıçlı form ( Best hastalığı olarak bilinir ) genellikle çocukluk çağında görülür. Hastalık adını, 1905 yılında hastalığın çeşitli evreleriyle yaşayan bir soyağacı tanımlayan Alman göz doktoru Friedrich Best’ten almıştır. Semptomların başlangıcı ve görme kaybının şiddeti büyük ölçüde değişir. Yetişkin başlangıçlı form daha sonra, genellikle orta yaşta başlar ve nispeten hafif görme kaybına neden olma eğilimindedir. Vitelliform makula distrofisinin iki formunun her birinde, göz muayenesi sırasında tespit edilebilen makulada karakteristik değişiklikler vardır .
En iyi hastalıkta , fundus floresan anjiyografisi veya indosiyanin yeşil anjiyografisi gibi paraklinik değerlendirmeler , başlangıç ve son elektrookulografi (EOG) sonuçlarıyla birlikte hastalığın ilerlemesi hakkında ışık tutabilir.
2-Stargardt hastalığı en sık görülen kalıtsal tek genli retina hastalığıdır . Hastalığın ilk tanımına göre, [otozomal resesif kalıtım örüntüsünü izler ve bu daha sonra bi-allelik ABCA4 gen varyantları (STGD1) ile ilişkilendirilmiştir . Ancak, STGD3 ve STGD4 olarak adlandırılan ve sırasıyla ELOVL4 veya PROM1 genlerindeki kusurlardan dolayı otozomal dominant kalıtım gösteren taklit eden fenotiplere sahip Stargardt benzeri hastalıklar vardır. Çocukluk, ergenlik veya yetişkinlikte başlayan ve ilerleyici görme kaybına neden olan maküler dejenerasyon ile karakterizedir.