Woodhouse-Sakati sendromu , vücutta malformasyonlara ve endokrin sistemini etkileyen eksikliklere neden olan nadir bir otozomal resesif multisistem bozukluğudur .
Woodhouse -Sakati sendromu, gonad disfonksiyonu ( hipogonadizm ), diyabet , sağırlık , zeka geriliği ve saç dökülmesi ( alopesi ) gibi temel özellikleri olan çok nadir görülen bir konjenital hastalıktır .
Hastalığa , işlevi bilinmeyen bir nükleolar proteini kodlayan kromozom 2 lokus q31.1 üzerindeki DCAF17 genindeki ( C2ORF37 ) mutasyonlar neden olur.
Tanı klinik değişikliklere dayanmaktadır. Frontal lobda ve periventrikülerde kontrast tutmayan lezyonların yanı sıra anormal derecede küçük bir hipofiz bezi ve (her zaman değil) globus pallidus ve substantia nigra’da manyetik rezonans görüntüleme kullanılarak demir birikmesi ile birlikte lökoensefalopati önemli görüntüleme ipuçlarıdır
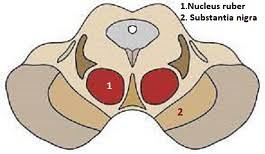
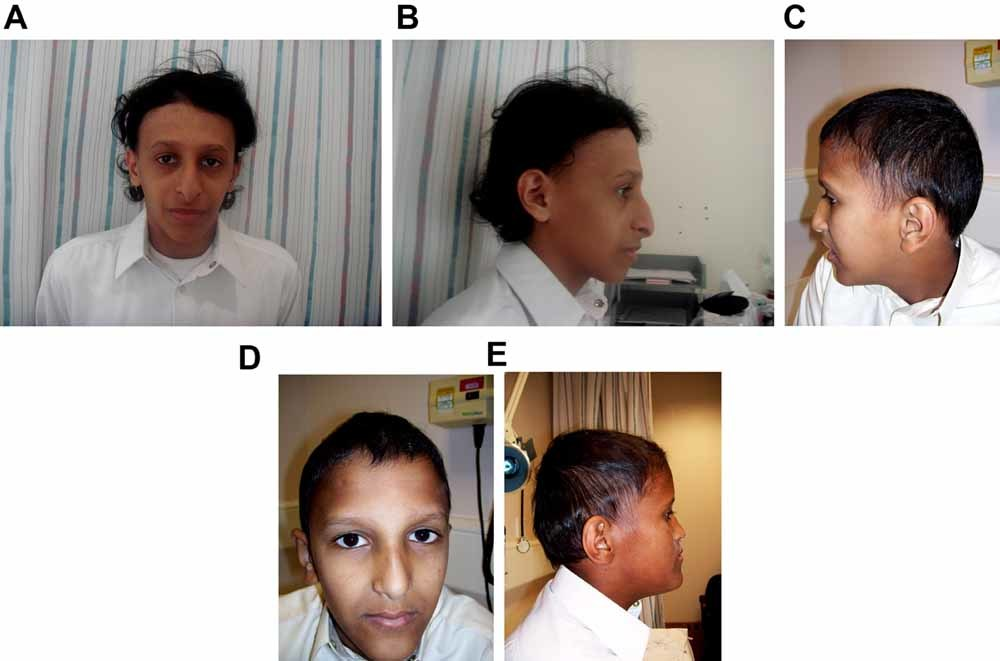
Sendrom, çocuklukta ilerleyici saç incelmesiyle karakterizedir ve sıklıkla alopesiye , hipogonadizme (ergenlikte belirginleşir), hipotiroidizme , işitme kaybına , hafif zihinsel engelliliğe , diyabetes mellitus’a , ilerleyici ekstrapiramidal hareketlere (distonik spazmlar, distonik duruş, dizartri, disfaji) ilerler.
Elektrokardiyogram anomalileri de bildirilmiştir.
İnsan kromozomu 2q22.3-q35’te bulunan C2orf37 genindeki mutasyonların Woodhouse–Sakati sendromunun bir nedeni olduğuna inanılmaktadır. Bozukluk otozomal resesif bir şekilde kalıtılır. Bu, bozukluktan sorumlu olan kusurlu genin bir otozomda bulunduğu ( kromozom 2 bir otozomdur) ve bozuklukla doğmak için kusurlu genin iki kopyasının (her bir ebeveynden bir tane kalıtılır) gerekli olduğu anlamına gelir. Otozomal resesif bozukluğu olan bir bireyin ebeveynleri, kusurlu genin birer kopyasını taşırlar , ancak genellikle bozukluğun herhangi bir belirtisini veya semptomunu yaşamazlar.
Diğer çoğu NBIA hastalığında olduğu gibi, beyindeki demir birikimini tespit etmek için T2-sekans MRI kullanılır. Düşük insülin benzeri büyüme faktörü 1 seviyelerini tespit etmek için bir kan testi de kullanılabilir .
Woodhouse-Sakati sendromunun tanısı, iki spesifik gen değişikliğini tarayan DCAF17 geninin genetik testini gerektirir . Test, dizi analiziyle başlar ve hiçbir değişiklik bulunmazsa, silme ve çoğaltma analiziyle devam eder.