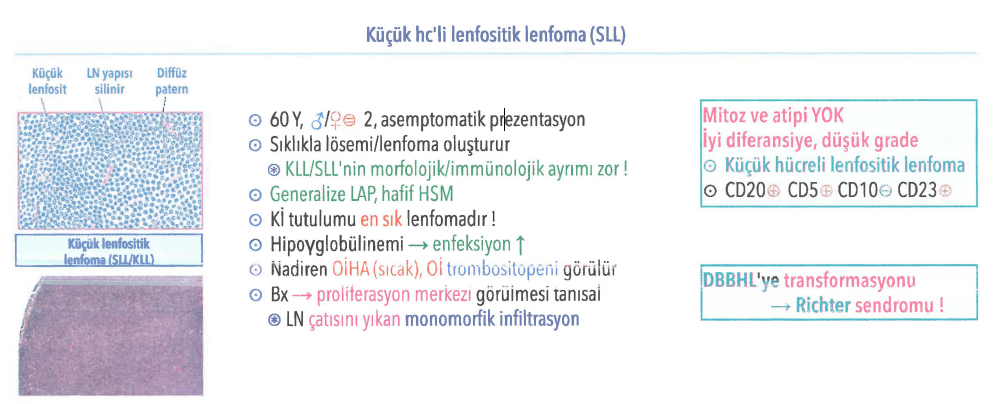
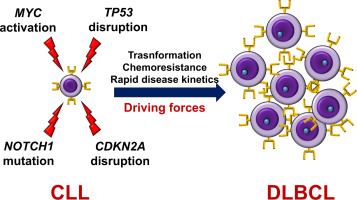
Richter sendromu olarak da bilinen Richter’in dönüşümü, kronik lenfositik lösemi veya onun varyantı olan küçük lenfositik lenfomanın yeni ve daha agresif malign bir hastalığa dönüşmesidir.
Richter dönüşümü (RT), Richter sendromu olarak da bilinir , kronik lenfositik löseminin (KLL) veya varyantı olan küçük lenfositik lenfomanın (KLL) yeni ve daha agresif bir kötü huylu hastalığa dönüşmesidir . KLL, bu hücrelerin lenfatik veya diğer dokulara infiltrasyonu olsun veya olmasın kötü huylu B lenfositlerin dolaşımıdır ; SLL ise bu kötü huylu B lenfositlerin kanda çok az veya hiç dolaşımı olmadan lenfatik ve/veya diğer dokulara infiltrasyonudur. KLL ve SLL varyantı, KLL/SLL terimi altında birlikte gruplandırılır.
RT , mikroskobik histopatolojisi diffüz büyük B hücreli lenfoma (DLBCL) veya daha az yaygın olarak Hodgkin lenfoması (HL) olan bir maligniteye dönüşen KLL/SLL’li bireylerde teşhis edilir .
Aşağıdakilerin nadir vakaları vardır:
1) Lenfoblastik lenfoma , tüylü hücreli lösemi veya anaplastik büyük hücreli lenfoma veya anjiyoimmünoblastik T hücreli lenfoma gibi yüksek dereceli T hücreli lenfomaya dönüşen KLL/SLL’ler ;
2) Akut miyeloid lösemiye dönüşen KLL/SLL’ler ;
3) Akciğer kanseri, beyin kanseri, göz veya cilt melanomu , tükürük bezi tümörleri ve Kaposi sarkomları gibi hematolojik olmayan malignitelere dönüşen veya bu maligniteleri geliştiren KLL/SLL’ler ;
4) Foliküler lenfoma , lenfoblastik lenfoma veya marjinal zon lenfomasının diğer hematolojik malignite türlerine dönüşümü .
Bu dönüşümlerden bazıları RT olarak adlandırılırken, Dünya Sağlık Örgütü ve çoğu inceleme RT’yi KLL/SLL’nin DLBCL veya HL histopatolojili bir hastalığa dönüşümü olarak tanımlamıştır. Burada RT’ler, DLBCL histopatolojili (burada DLBCL-RT olarak adlandırılır) veya Hodgkin lenfoma histopatolojili (burada HL-RT olarak adlandırılır) bir hastalığa dönüşen KLL/SLL’ler olarak kabul edilir.
KLL/SLL, Batı ülkelerinde en sık görülen yetişkin lösemi olup , Amerika Birleşik Devletleri’nde her yıl teşhis edilen yeni kanserlerin %1,2’sini oluşturur. Genellikle yaşlı yetişkinlerde görülür ( tanı anındaki medyan yaş 70’tir) ve uzun yıllar boyunca yavaş bir seyir izler. KLL/SLL’lerin yaklaşık %1-10’u yılda %0,5-1 oranında Richter dönüşümü geliştirir. Daha önceki çalışmalarda, dönüşmüş hastalığın KLL/SLL’den çok daha agresif olduğu ve genel medyan sağ kalım sürelerinin (yani vakaların %50’sinin hayatta kaldığı süreler) 1,1 ila 16,3 ay arasında olduğu bildirilmiştir. Daha yeni tedavi rejimleri DLBCL-RT ve HL-RT’nin prognozunu iyileştirmektedir.
Çalışmalar, CLL/SLL’nin tüm RT’lerin yaklaşık %90’ında DLBCL-RT’ye ve %0,7-15’inde HL-RT’ye dönüştüğünü bildirmiştir. Bu dönüşümler CLL/SLL seyrinin herhangi bir noktasında meydana gelebilir. 77 birey üzerinde yapılan bir çalışmada, DLBCL-RT ve HL-RT, 6 vakada CLL/SLL ile aynı anda veya 71 vakada CLL/SLL tanısı konulduktan 3-171 ay sonra teşhis edilmiştir. 10 RT vakası üzerinde yapılan bir çalışmada, bir bireyde dönüşmüş CLL/SLL ve 9 bireyde ise CLL/SLL tanısı konulduktan 12 ila 111 ay sonra dönüşüm olduğu bildirilmiştir. CLL/SLL tanısı ile RT arasındaki medyan süre, diğer 5 çalışmada 1,8 ila 5 yıl arasında değişmiştir.
RT geliştiren KLL/SLL’li bireylerde genellikle yüzeysel (yani servikal , aksiller , inguinal ve/veya retrofaringeal ) lenf düğümlerinin boyutunda hızlı bir artış görülür ; bu dönüşümün tek belirtisi olabilir. Diğer semptomlar arasında B semptomları (yani enfeksiyon yokken ateş, gece terlemeleri ve/veya açıklanamayan kilo kaybı) ve/veya genel sağlıkta bozulma yer alabilir. Bu semptomlara sıklıkla ekstranodal hastalığın gelişimi, yani kötü huylu B lenfositlerinin gastrointestinal sisteme kemiğe, cilde, merkezi sinir sistemine , dalağa , karaciğere, mesaneye, tiroid bezine ve/veya pulmoner plevraya infiltrasyonu nedeniyle oluşan şişlik veya tümörler eşlik eder . Anormal laboratuvar bulguları arasında vakaların %50-80’inde kan laktat dehidrogenaz düzeylerinde yükselme, giderek kötüleşen anemi (yani kırmızı kan hücrelerinde azalmalar ), trombositopeni (yani kan trombositlerinde azalmalar ) ve/veya hiperkalsemi (genellikle kemik tutulumu nedeniyle serum kalsiyum düzeylerinde yükselme) bulunur. [6] FDG-pozitron emisyon tomografisi-bilgisayarlı tomografi (yani FDG-PET-BT) doku invazyonunun yerlerini, biyopsi için en iyi yerleri belirleyebilir ve bazı durumlarda ilgili dokuların belirgin şekilde yüksek FDG tutulum düzeylerine sahip olduğunu göstererek DLBCL-RT tanısını önerebilir. KLL/SLL tanısı sırasında RT ile gelen bireylerde bu semptom ve bulgular, DLBCL-RT veya HL-RT ile eş zamanlı olarak KLL/SLL’nin mikroskobik histopatolojik kanıtlarıyla birlikte görülecektir.
Richter dönüşümünün gelişmesinde risk faktörleri
KLL/SLL’li bireylerin aşağıdakilere sahip olmaları durumunda RT geliştirme risklerinin artmış olduğu düşünülmektedir:
1) Genişlemiş lenf düğümleri, karaciğer ve/veya dalak;
2) İleri evre hastalık;
3)Düşük kan trombosit sayısı ve/veya yüksek serum beta-2-mikroglobulin seviyeleri;
4) CDKN2A geninde delesyonlar, TP53 geninde bozulmalar , C-MYC geninde aktivasyon, trizomi (yani ekstra) kromozom 12 veya NOTCH1 geninde mutasyonlar geliştiren KLL/SLL hücreleri ; ve/veya
5) Purin analogları ve alkilleyici ajanları birleştiren kemoterapi rejimleri , birden fazla farklı kemoterapi türü ve/veya fludarabin , siklofosfamid ve rituksimab kombinasyonları ile daha önce KLL/SLL tedavisi görmüş olmak (son rejim KLL/SLL’de RT geliştirme riskinin 2,38 kat daha yüksek olmasıyla ilişkilendirilmiştir).
Histopatoloji
1-DLBCL-RT histopatolojisi
Hematoksilen ve eozinle boyanmış ilgili lenf düğümleri ve diğer dokulardaki DLBCL-RT’nin mikroskobik histopatolojisi genellikle vakaların yaklaşık %80’inde sentroblastlara veya kalan vakaların yaklaşık %20’sinde immünoblastlara benzeyen büyük malign B lenfositlerinin birleşik tabakalarını gösterir. Bu malign B lenfositleri neredeyse tüm vakalarda CD20 yüzey membran proteinini , vakaların yaklaşık %80’inde PD-1 yüzey membran proteinini (yüksek PD-1 seviyeleri kanser hücrelerinin konak bağışıklık sistemlerinden kaçmasına yardımcı olur), vakaların yaklaşık %30’unda CD5 yüzey membran proteinini ve vakaların yaklaşık %15’inde CD23 yüzey membran proteinini ifade eder. Vakaların %90-95’inde bu hücreler ayrıca IRF4’ü (B lenfositleri de dahil olmak üzere lenfositlerin gelişimini düzenleyen bir transkripsiyon faktörü ) veya vakaların diğer %5-10’unda CD10’u ( pre-B hücreli lösemilerin ve bazı KLL/SLL vakalarının neoplaztik hücrelerinde bulunan bir enzim ) ifade eder.
2-HL-RT histopatolojisi
HL-RT’de ilgili dokuların histopatolojisi Reed-Sternberg hücrelerinin (burada RS hücreleri olarak adlandırılır) varlığına göre teşhis edilir. Yandaki mikrograf , normal lenfositlerle çevrili tipik bir RS hücresini göstermektedir. RS hücreleri belirgin şekilde büyüktür ve onun durumunda olduğu gibi birden fazla çekirdeğe veya iki loblu tek bir çekirdeğe sahiptir. RS hücreleri, CD30 hücre yüzey proteinini ( tümör nekroz faktörü reseptör ailesinin bir üyesi ) ve CD15’i ( hücre yüzeyindeki bir kan grubu antijeni karbonhidratı ) ifade eder. Bir çalışma, HL-RT’deki RS hücrelerinin CD20 ifade etmediğini ancak bir diğeri ~%35’inin ifade ettiğini bildirdi. Bu hücreler ayrıca vakaların ~%80’inde hücre çekirdeğinde bulunan bir proteini , lenfoid güçlendirici bağlayıcı faktör 1’i ifade eder.
HL-RT’deki RS hücreleri
a) değişken şekilli, küçük lenfositlerden oluşan KLL/SLL benzeri bir arka plana veya
b) RT’ye bağlı olmayan birçok Hodgkin lenfoma vakasında bulunanlara benzer epiteloid histiyositlerden , eozinofillerden ve plazma hücrelerinden oluşan inflamatuar hücre benzeri bir arka plana yayılmıştır (burada HL-RT değil olarak adlandırılır). KLL/SLL benzeri arka plana sahip HL-RT vakalarına tip 1 (veya tip I) HL-RT, inflamatuar hücre benzeri arka plana sahip olanlara ise tip 2 (veya tip II) HL-RT adı verilir. Bazı çalışmalar tip 1 histopatolojili lezyonları gerçek HL-RT’ler olarak görmezken, bir çalışmada 26 tip 1 ve 51 tip 2 vakadan 3’ünde seri biyopsilerde tip 1’in tip 2 histopatolojiye evrildiği ve bu iki tipin Hodgkin lenfomasını tedavi etmek için kullanılan kemoterapi rejimlerine benzer şekilde yanıt verdiği bildirildi – RT’ye değil. İkinci bir çalışmada tip 1 ve 2 histopatolojinin sadece ardışık olarak değil aynı zamanda aynı lezyonda da ortaya çıkabileceği bildirildi. Son olarak, 51 tip 2 HL-RT vakası üzerinde yapılan bir çalışma, RS hücrelerinin %100 oranında PAX5 , %100 oranında CD30, %92 oranında CD15 , %47 oranında CD20 ve %32 oranında ZAP-70 ifade ettiğini, 26 tip 1 vakasının ise %100, %100, %78, %52 ve %57 oranında bu proteinleri ifade eden RS hücrelerine sahip olduğunu göstermiştir. Burada, HL-RT’nin tip 1, tip 2 veya tip 1 ile tip 2 histopatolojisinin bir karışımı olan lösemik hücrelerden oluştuğu kabul edilir.
3-RT’de Epstein-Barr virüsü
Dünya nüfusunun %90’ından fazlası Epstein-Barr virüsü (EBV) ile enfektedir. Enfeksiyon sırasında, EBV B lenfositlere girer ve enfeksiyöz mononükleoz , hafif spesifik olmayan semptomlar veya semptom olmamasına neden olabilir. Daha sonra virüs, enfekte kişilerin B lenfositlerinde EBV’nin ömür boyu asemptomatik taşıyıcıları haline geldiği bir latent faza girer. İlk enfeksiyonundan ve latent fazından uzun süre sonra, EBV B lenfositlerde tekrar aktif hale gelebilir ve çeşitli Epstein-Barr virüsü ile ilişkili lenfoproliferatif hastalıklar dahil olmak üzere çok çeşitli EBV ile ilişkili hastalıklara neden olabilir . EBV yeniden aktivasyonu, KLL/SLL’nin B lenfositlerinde meydana gelebilir ve daha şiddetli bir KLL/SLL formuna ve/veya Richter dönüşümüne yol açabilir. RT dönüşümünün nadiren DLBCL-RT gelişiminin altında yattığı bildirilmiştir ancak 51 tip 2 vakanın %75’inde ve 26 tip 1 vakanın %65’inde tip 1 HL-RT gelişimiyle ilişkilidir.
EBV, HL olmayan RT vakalarının %30 ila %50’sinde tespit edilir (bkz. Epstein-Barr virüsü pozitif Hodgkin lenfoması ). KLL/SLL malign B lenfositlerindeki EBV enfeksiyonu genellikle virüs tarafından üretilen Epstein-Barr virüsü kodlu küçük RNA’ları (yani EBER’leri) tespit etmek için in situ hibridizasyon kullanılarak teşhis edilir.
Gen anormallikleri
1-DLBCL-RT gen anormallikleri
DLBCL-RT’deki kötü huylu B lenfositleri, RT ile ilgisi olmayan DLBCL’de değil (yani DLBCL-RT değil), vakaların %50-60’ında inaktif bir TP53 tümör baskılayıcı geni taşır ve sıklıkla NOTCH1 , MYC ve CDKN2A genlerinde anormallikler bulunur. DLBCL-RT hücreleri genellikle DLBCL’lerin – RT değil – kötü huylu B lenfositlerinde sıklıkla bulunan hücre sinyallemesini veya B lenfosit farklılaşma yollarını düzenleyen genlerde anormalliklere sahip değildir . DLBCL-RT kötü huylu B lenfositleri ayrıca DLBCL’lerde – RT değil – yaygın olarak bulunan inaktif asetiltransferaz , CREB bağlayıcı protein , EP300 , beta-2 mikroglobulin genleri; BCL6 ve BCL2 genlerinin translokasyonları ; ve PRDM1 ve TNFAIP3 genlerinin kayıpları gibi gen anormalliklerinden yoksundur .
DLBCL-RT’lerde antikor üreten genlerinin önceki CLL/SLL’lerin kötü huylu B lenfositlerindeki genlere benzerliklerine dayalı önemli bir ayrım vardır. Normal B lenfositleri yabancı antijenleri tanıyan ve onlara bağlanan antikorlar üretir . Bu antikorların oluşumu antikor üreten genlerin yeniden düzenlenmesini gerektirir (bkz. antikor üretimi ). Analizler, DLBCL-RT vakalarının yaklaşık %80’inin kötü huylu B lenfositlerinde, önceki CLL/SLL’lerin kötü huylu B lenfositlerindeki antikor üreten genlerle ilişkili antikor üreten genlere sahip olduğunu gösterdi; bu vakalar CLL/SLL kötü huylu B lenfositlerinin gerçek dönüşümlerini temsil eder ve burada saf DLBCL-RT’ler olarak adlandırılır. DLBCL vakalarının kalan yaklaşık %20’sinin böyle bir ilişkisi yoktur ve bu nedenle selefleri CLL/SLL’lerin kötü huylu B lenfositlerinden kaynaklanmazlar. Bu vakalar burada de novo DLBCL-RT’ler olarak adlandırılır . RT tanısı konulan 530 vakanın Gözetim, Epidemiyoloji ve Sonuçlar incelemesinde, saf DLCBL-RT ve de novo DLBCL-RT vakalarının sırasıyla 14,2 ve 62,5 ay medyan sağkalım sürelerine sahip olduğu bildirilmiştir . Daha küçük iki çalışmada, saf DLBCL-RT ve de novo DLBCL-RT vakalarının sırasıyla 8-16 ay ve ~ 60 ay medyan sağkalım sürelerine sahip olduğu [24] ve sırasıyla 14,2 ve 62,5 ay medyan sağkalım sürelerine sahip olduğu bildirilmiştir. Bu nedenle, saf DLBCL-RT, de novo DLBCL-RT’den çok daha agresif bir hastalıktır .
2-HL-RT gen anormallikleri
HL-RT’deki RS hücreleri ayrıca önceki CLL/SLL hücrelerindekilerden farklı antikor üreten gen düzenlemeleri de gösterebilir. Bir çalışma, 14 tip 2 HL-RT vakasının %53’ünün RS hücrelerinde, önceki CLL/SLL malign B lenfositlerindekilerle ilişkili antikor üreten gen değişikliklerine sahip olduğunu, %47’sinin ise sahip olmadığını, 14 tip 1 HL-RT vakasının %29’unun antikor üreten genlere sahip olduğunu, %71’inin ise sahip olmadığını ve önceki CLL/SLL B lenfositleriyle ilişkili antikor üreten genlere sahip olduğunu buldu. [20] Bu nedenle, DLBC-RTL vakaları gibi HL-RT vakaları da hastalığın CLL/SLL malign B lenfositlerinden evrimleşmiş hali olabilir veya bu ilişkiye sahip olmayabilir. Özellikle, Tip 1 DL-RT, tip 2 HL-RT’den daha agresif bir hastalıktır (THL-RT tedavisi ve prognoz bölümüne bakın).
Teşhis
RT tanısı, stabil KLL/SLL öyküsü olan veya ilk kez KLL/SLL ile başvuran kişilerde aşağıdaki bulguların bulunmasına bağlıdır:
1) Hızla kötüleşen semptomlar ve/veya bulgular, özellikle büyüyen lenf düğümleri veya lenf düğümü olmayan dokulardaki lezyonlar (Sunum bölümüne bakın);
2) İlgili dokularda yüksek FDG tutulumu gösterebilen FDG-PET-BT taramaları;
3) DLBCL-RT veya HL-RT histopatolojisini gösteren eksizyonel biyopsi (lenf düğümü gibi ilgili dokunun cerrahi olarak çıkarılması) veya çekirdek biyopsi (ilgili dokunun bir kısmının cerrahi olarak çıkarılması) (İlgili dokuların ince iğne aspirasyon biyopsileri KLL/SLL-RT tanısında klinik olarak yararlı, doğru veya değerli olmamıştır. );
4) Saf DLBLC-RT’yi de novo DLBCL-RT’den ayırt edebilen gen ve/veya protein ekspresyon analizleri . KLL/SLL’nin bir alt grubu (tüm vakaların yaklaşık %23’ü) “hızlandırılmış” KLL, yani hızla çoğalan kötü huylu B lenfositleri geliştirir. Hızlandırılmış KLL/SLL’li bireyler, kötüleşen semptomlar ve belirtilerin yanı sıra RT’lerden ayırt edilmesi zor olabilen ilgili dokularının mikroskobik histopatolojisi gösterir. FDG-PET-BT taramaları, RT’deki ilgili dokunun çok yüksek FDG seviyelerini kapladığını gösterirse RT’yi hızlandırılmış KLL/SLL’den ayırt etmeye yardımcı olabilir. Bununla birlikte, bu RT’lerin tanısı birbirinden ve hızlandırılmış KLL’den ayırt edilmesi zor olabilir: RT’lerin nihai tanısı bu alanda bilgili bir hematopatolog tarafından yapılmalıdır
Tedavi ve prognoz
DLBCL-RT tedavisi ve prognozu
2021 itibarıyla, RT için optimum tedaviyi tanımlayan yayınlanmış randomize kontrollü çalışma bulunmamaktadır . DLBCL-RT vakaları, immünoterapi ( bağışıklık sistemini hedef alan tedavi) ile birlikte kemoterapi (kanser hücrelerini hedef alan tedavi) ile tedavi edilmiştir. Rituksimab (CD20 hücre yüzey proteinine bağlanan bir immünoterapi antikor preparatı), siklofosfamid , doksorubisin , vinkristin ve prednizondan oluşan [R]-CHOEP olarak adlandırılan modifiye CHOP kemoimmünoterapi rejimi , 15-21 aylık medyan genel sağkalım süreleriyle %50-60 genel yanıt oranları sağlamıştır. DLBCL-RT’yi tedavi etmek için başka kemoimmünoterapi rejimleri kullanılmıştır. Rituksimab, etoposid , prednizon, vinkristin, siklofosfamid ve doksorubisinden oluşan R-EPOCH rejimi , retrospektif kohort çalışmasında %39’luk genel yanıt oranı ve 5,9 aylık medyan genel sağkalım oranı sağladı . R-DHAP (rituksimab, deksametazon, sitarabin ve sisplatin ), R-ESHAP (rituksimab, etoposid, metilprednizolon , sitarabin ve sisplatin) ve R-hiper-CVAD (hiper-fraksiyonlu siklofosfamid, vinkristin, doksorubisin ve deksametazon ile yüksek doz metotreksat ve sitarabinin dönüşümlü olarak kullanıldığı, başka bir yerde açıklandığı gibi rituksimab ) gibi doz yoğunlaştırılmış rejimler [R]-CHOEP ile karşılaştırıldığında daha yüksek tam yanıt oranlarının yanı sıra daha yüksek yan etki olayları, daha yüksek tedaviyle ilişkili ölüm oranı ve daha kısa genel sağkalım süreleri sağlamıştır . Sonuç olarak, bu diğer rejimler DLBCL-RT’yi tedavi etmek için yaygın olarak kullanılmaz. Son zamanlarda, KLL/SLL ve/veya DLBCL-RT olmayanları tedavi etmek için kullanılan küçük molekül kanser karşıtı ilaçlar (örneğin venetoklaks , atezolizumab , duvelisib , ublituximab , zanubrutinib , obinutuzumab , olatuzumab ve blinatumomab ) RT’yi tedavi etmek için kemoterapi ve immünoterapi rejimlerine eklenmiştir. Bu çalışmalar hala erken aşamalarında, yani evre I veya II’de olsa da , bazıları cesaret verici sonuçlar üretmiştir.
Bu küçük molekül ilaçların yanı sıra DLBCL-RT’yi tedavi etmek için CAR-T teknolojisini kullanan çalışmalar hakkında daha fazla çalışma devam etmektedir. DLBCL-RT’yi tedavi etmek için, gelecekteki çalışmalar daha etkili rejimler hakkında rapor verene kadar, kemoterapi ile immünoterapinin birleşimi altın standarttır ve öyle kalacaktır.
DLBCL-RT’li hastalar otolog veya allojenik hematopoietik kök hücre nakli ile tedavi edilmiştir . Bu prosedürlerde, hematopoietik kök hücreler otolog nakil için hastadan veya allojenik nakil için bir donörden izole edilir. Daha sonra hastalara “ablasyon tedavisi rejimi”, yani malign B lenfositlerinin daha fazla büyümesini ortadan kaldırmak veya en azından durdurmak veya azaltmak için immünoterapi ve radyoterapi ile birlikte veya onlarsız yüksek doz kemoterapi uygulanır . Bu tedaviden sonra hastalara kendi hematopoietik kök hücreleri veya donörün hematopoietik kök hücreleri infüze edilir.
Bir çalışma %36’lık 3 yıllık bir sağkalım oranı bildirirken, bir diğeri 54 aylık takipten sonra ulaşılamayan medyan genel sağkalım süresiyle birlikte medyan progresyonsuz sağkalım süresinin (yani hastalığın kötüleşmediği süre) 11,2 ay olduğunu bildirmiştir.
Önceki 4 çalışmanın meta -analizi , RT için allojenik hematopoietik kök hücre nakli (AHSCT) alan 72 bireyin (neredeyse tüm vakalar DLBCL-RT idi) %79’luk bir genel yanıt oranına (hastalıklarında azalma gösteren hastaların yüzdesi), %33’lük bir tam yanıt oranına (hastalığın belirgin şekilde ortadan kalktığını gösteren hastaların yüzdesi) ve sırasıyla %46 ve %35’lik 2 yıllık ve 5 yıllık sağkalım oranlarına ulaştığını bildirdi. Birçok çalışmada AHSCT ile tedavi edilmeyen bireyler için genel ortalama sağkalım süresi 10 aydan az olduğundan, çalışma, AHSCT’nin hastalığı ablasyon tedavisine yanıt veren sağlıklı bireyler için makul bir tedavi seçeneği olduğu sonucuna vardı.
Ancak bu çalışmalar, ve DLBCL-RT için homolog ve/veya otolog nakil üzerine yapılan diğer çalışmalar, ablasyon tedavisine kısmi veya tam yanıtlarına göre nakil için bireyleri seçmiş ve sıklıkla yalnızca fiziksel ve diğer açılardan nakli almaya en uygun olan hastaları seçmiştir: bir çalışmada, DLBCL-RT’li 148 kişiden yalnızca 20’si nakil için uygun bulunmuştur. Bu tedavi rejiminin bu kadar seçilmiş DLBCL-RT hastalarının sonuçlarını iyileştirip iyileştirmediğini belirlemek için tercihen randomize kontrollü çalışmalar olmak üzere daha fazla çalışmaya ihtiyaç vardır.
HL-RT tedavisi ve prognozu
Tarihsel olarak, HL-RT vakaları tipik olarak KLL/SLL veya diğer malignitelere yönelik rejimlerle tedavi edildi, ancak RT’ye bağlı olmayan Hodgkin lenfomalarını tedavi etmek için kullanılan rejimlerle tedavi edilmedi, yani HL-RT değil. Bu rejimlerle tedavi edilen bireylerde medyan genel sağkalım süreleri 0,8-3,9 yıl arasında değişti. Şu anda HL-RT, HL-RT değil tedavisinde kullanılan ABVD (yani adriamisin , bleomisin , vinblastin ve dakarbazin ) gibi kemoterapi rejimleriyle tedavi edilmektedir . Çok merkezli bir çalışmada, HL-RT’li 62 kişi ABVD veya AVD tabanlı bir rejimle tedavi edildi. Bu bireylerin medyan genel sağkalımı 13,2 yıldı; bu süre, tedavi sırasında hasta yaşına göre eşleştirildiğinde HL-RT değil alt tiplerinin çoğunda görülen süreye benzerdi. Bu bireylerden 7’sinde hematopoietik kök hücre nakli, medyan genel sağkalım sürelerini iyileştirmedi. [28] Bu sonuca dayanarak, bir çalışma konsolidasyon tedavisi olarak verilen kök hücre naklinin (yani önceki tedaviden elde edilen kazanımları iyileştirmek için verilen tedavi) HL-RT’yi tedavi etmek için önerilmediği sonucuna vardı. HL-RT’li 8 bireyde BEACOPP (2 vaka), ABVD (1 vaka) veya HL’ye değil RT’ye yönelik diğer rejimlerle (5 vaka) tedavi edilen bir çalışmada medyan genel sağkalım süresi 7 yıldı.
Tip 1 HL-RT vakalarının (tip 2 HL-RT’den daha kötü prognoza sahip olan) retrospektif bir inceleme çalışmasında, HL’ye değil RT’ye yönelik tedavi rejimleri alan bireylerin medyan genel sağkalım süresinin 57 ay olduğu, bunun KLL/CSS’yi tedavi etmek için kullanılan rejimlerle tedavi edilenlerden (ortalama genel sağkalım süresi 8,4 ay) önemli ölçüde daha yüksek olduğu bulundu.
Şu anda, HL-RT’yi değil HL’yi tedavi etmek için kullanılan rejimler, özellikle ABVD, HL-RT’yi tedavi etmek için standart bakımdır